少睡几个小时,触碰为何变得更疼?蓝斑通向体感皮层的去甲肾上腺素线索
小鼠研究发现主动睡眠剥夺增强蓝斑向初级躯体感觉皮层的去甲肾上腺素能输入,提高皮层谷氨酸能神经元兴奋性并延缓炎性痛恢复。
在现代社会中,因夜间长时间使用电子设备或沉迷休闲娱乐而导致的“主动熬夜”(active sleep deprivation,ASD)已十分普遍。临床与流行病学研究早已发现,睡眠缺失不仅会降低健康人群的疼痛阈值,还会加剧慢性疼痛并延缓术后或炎症性疼痛的康复;然而,大脑究竟通过哪条具体的神经环路将“长时间主动觉醒”的状态信号传递给痛觉加工皮层,从而放大疼痛感知,此前尚不清楚。2024年5月,中国科学技术大学生命科学与医学部、附属第一医院张智、金艳、王迪团队联合上海交通大学医学院附属仁济医院骆艳丽团队在《Current Biology》发表研究论文,利用非应激性新奇物体探索建立小鼠主动睡眠剥夺(ASD)模型,首次鉴定出一条连接脑干觉醒中心与皮层痛觉中枢的“蓝斑去甲肾上腺素能神经元→后肢初级躯体感觉皮层谷氨酸能神经元(LCNA→S1HLGlu)”单突触兴奋性通路。研究证实,连续9小时的主动睡眠剥夺即可显著激活LCNA神经元并增强S1HL局部去甲肾上腺素释放,进而驱动S1HL第II–V层谷氨酸能神经元过度兴奋,诱发长达15小时以上的机械痛与热痛敏化,并显著延缓炎性痛的恢复进程。
非应激性主动睡眠剥夺(ASD)通过持续激活脑干蓝斑去甲肾上腺素能神经元(LCNA)向后肢初级躯体感觉皮层第II–V层谷氨酸能神经元(S1HLGlu)的单突触兴奋性投射,引起皮层神经元对阈下机械刺激过度敏感,从而诱发急性痛敏并延缓炎性痛消退。
阅读目录 · 5个部分
9小时非应激性主动睡眠剥夺诱发可逆性痛敏并延缓炎性痛恢复
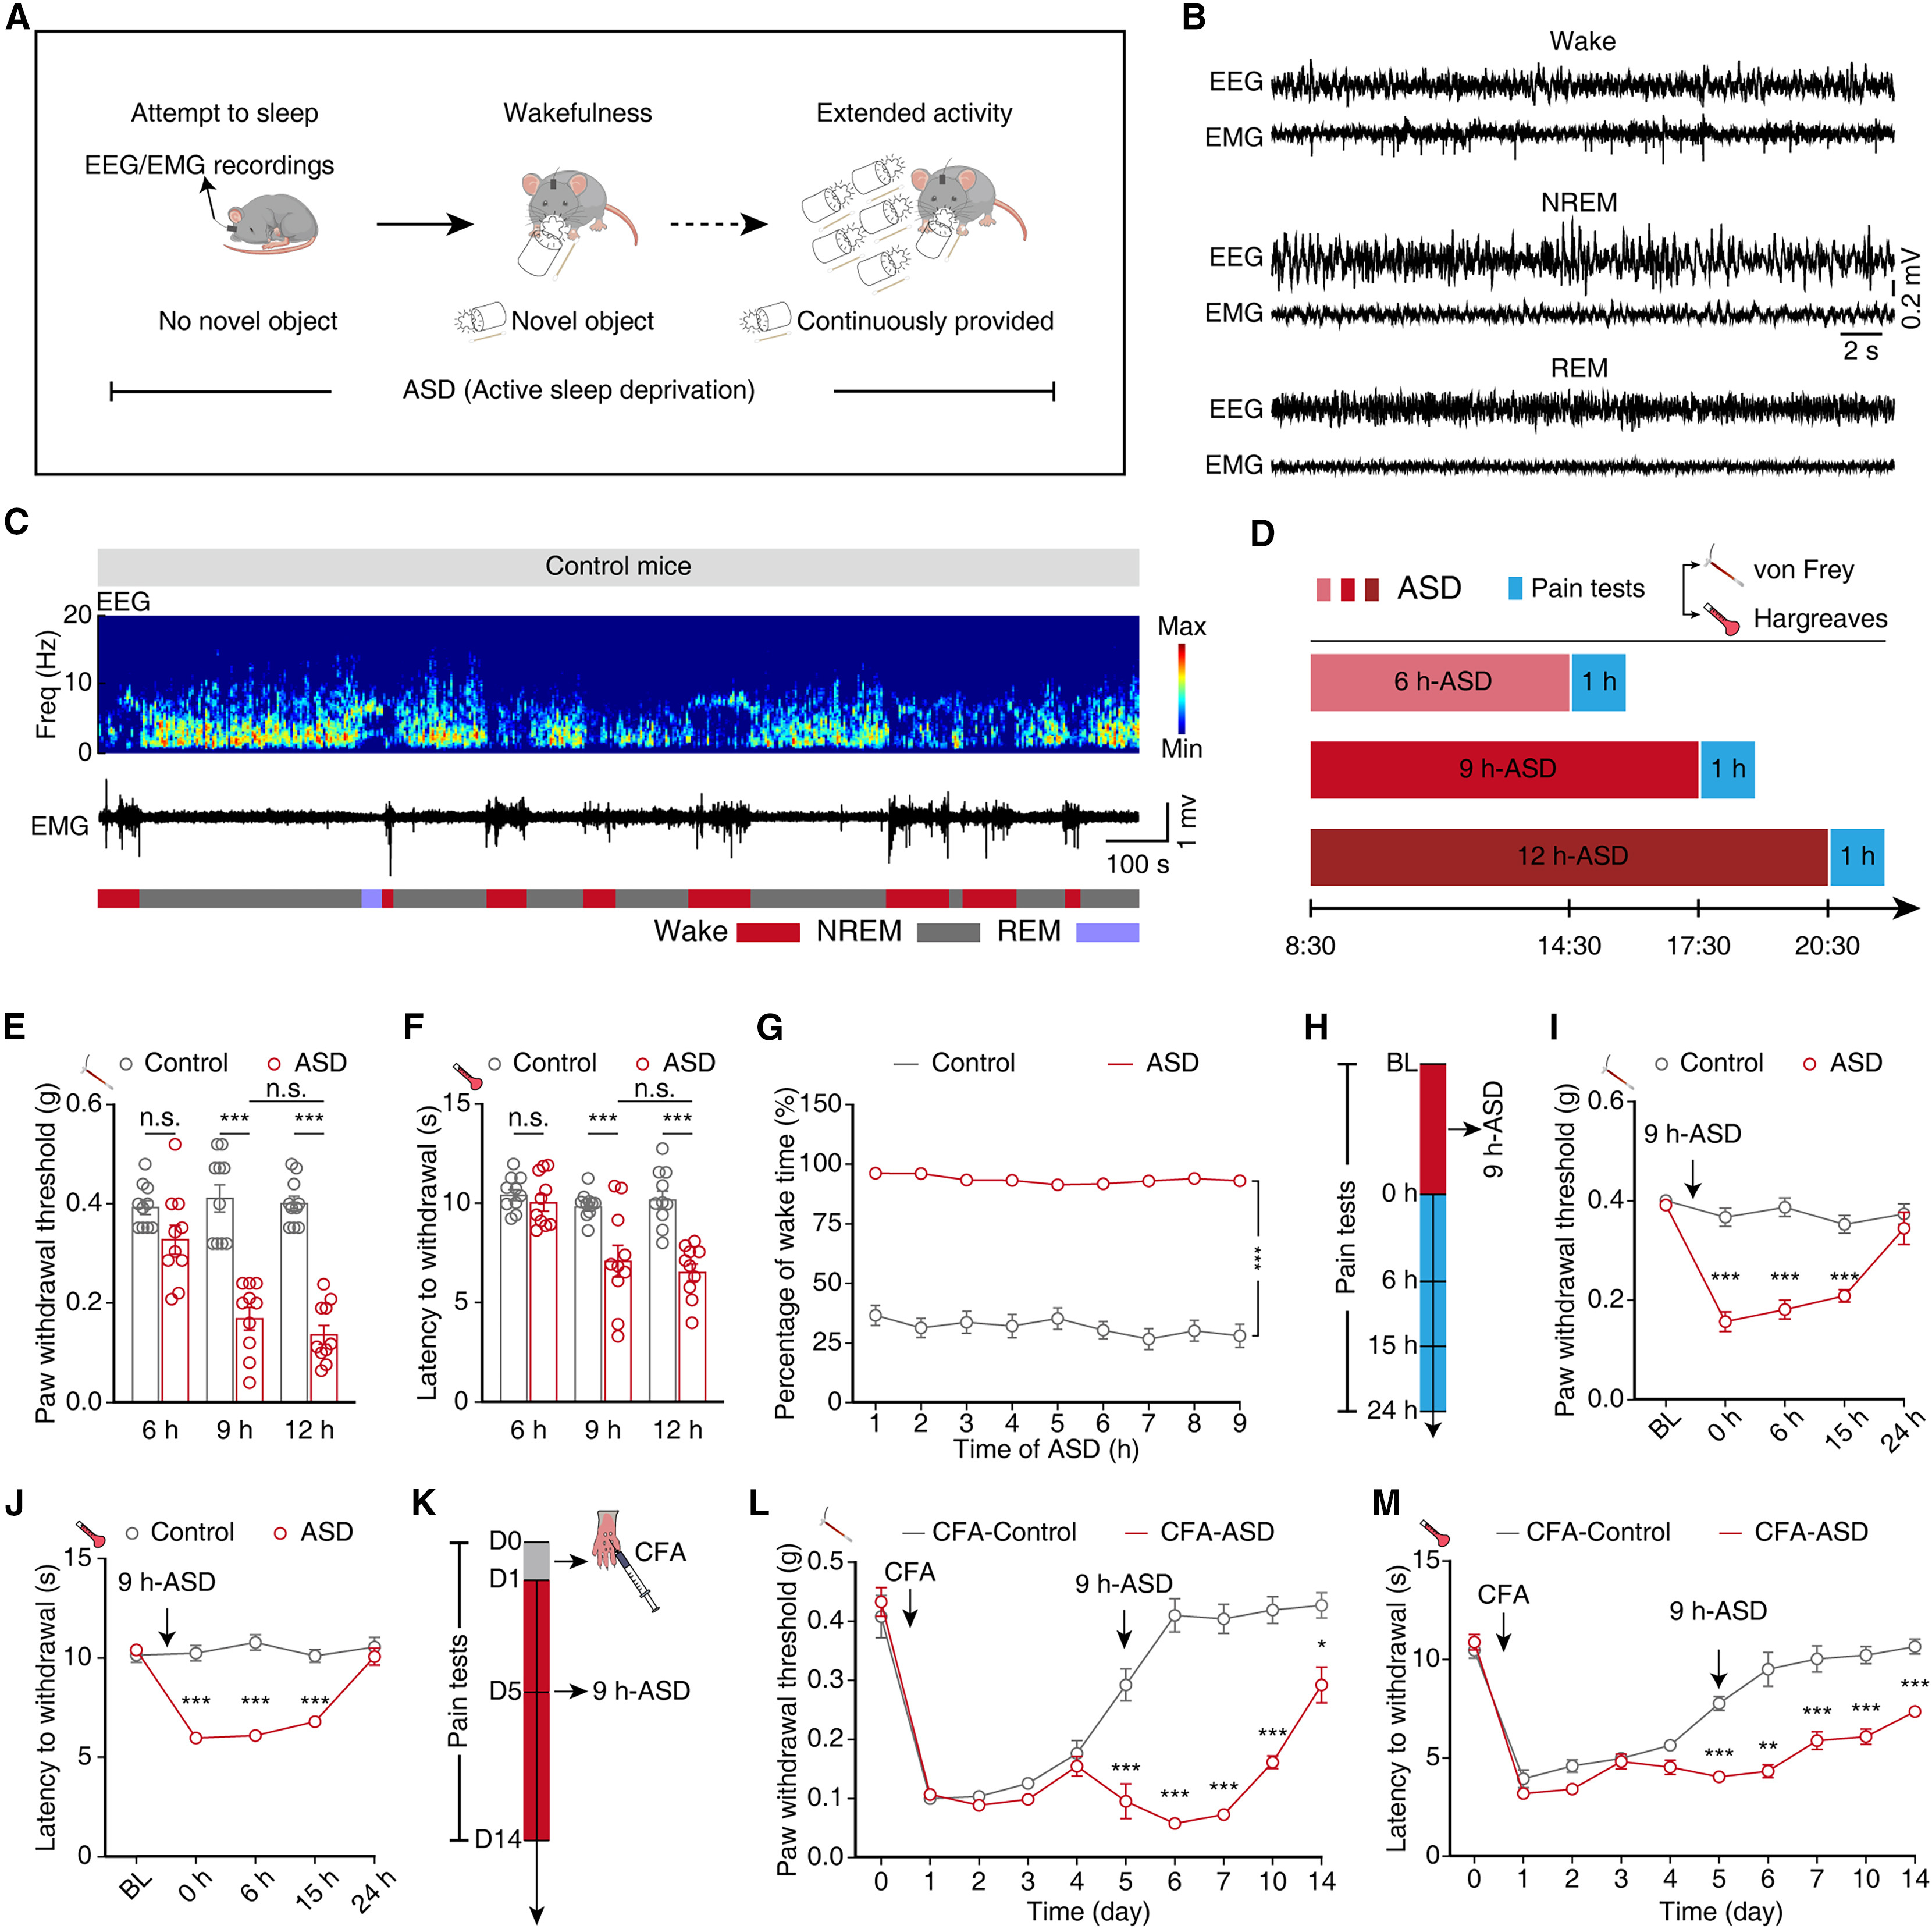
为了真实模拟人类因娱乐活动而主动推迟睡眠的状态,并排除传统强迫运动或水环境睡眠剥夺带来的躯体应激干扰,研究团队采用了一种非接触式“主动睡眠剥夺(ASD)”范式:在日间睡眠期(8:30开始)实时监测小鼠脑电(EEG)与肌电(EMG),每当脑电波显示小鼠即将进入非快速眼动(NREM)睡眠时,便向笼内放入新奇玩具吸引其主动探索以维持觉醒,全程不直接触碰小鼠。行为学测试表明,经历6小时ASD的小鼠机械缩足阈值(von Frey测试)和热缩足潜伏期(Hargreaves测试)尚未发生显著改变;但当ASD达到9小时或12小时(或连续5天每天进行6小时ASD)时,小鼠的机械痛阈值和热痛阈值均出现显著下降,且9小时与12小时ASD组的痛敏程度相当。
时程追踪显示,单次9小时ASD诱发的机械痛与热痛敏化在剥夺结束后的0小时、6小时及15小时依然显著存在,直到24小时恢复期后才回到基线水平。此外,在左后足底注射完全弗氏佐剂(CFA)建立慢性炎性痛模型后第5天给予9小时ASD干预,会显著延长CFA小鼠机械痛和热痛阈值恢复至基线所需的时间(长达数天以上)。这说明主动睡眠缺失不仅能直接诱发正常个体的急性痛敏,还会阻碍既有组织炎症痛的消退。
来源: et al. · Current Biology · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
主动睡眠剥夺驱动后肢初级躯体感觉皮层谷氨酸能神经元过度兴奋
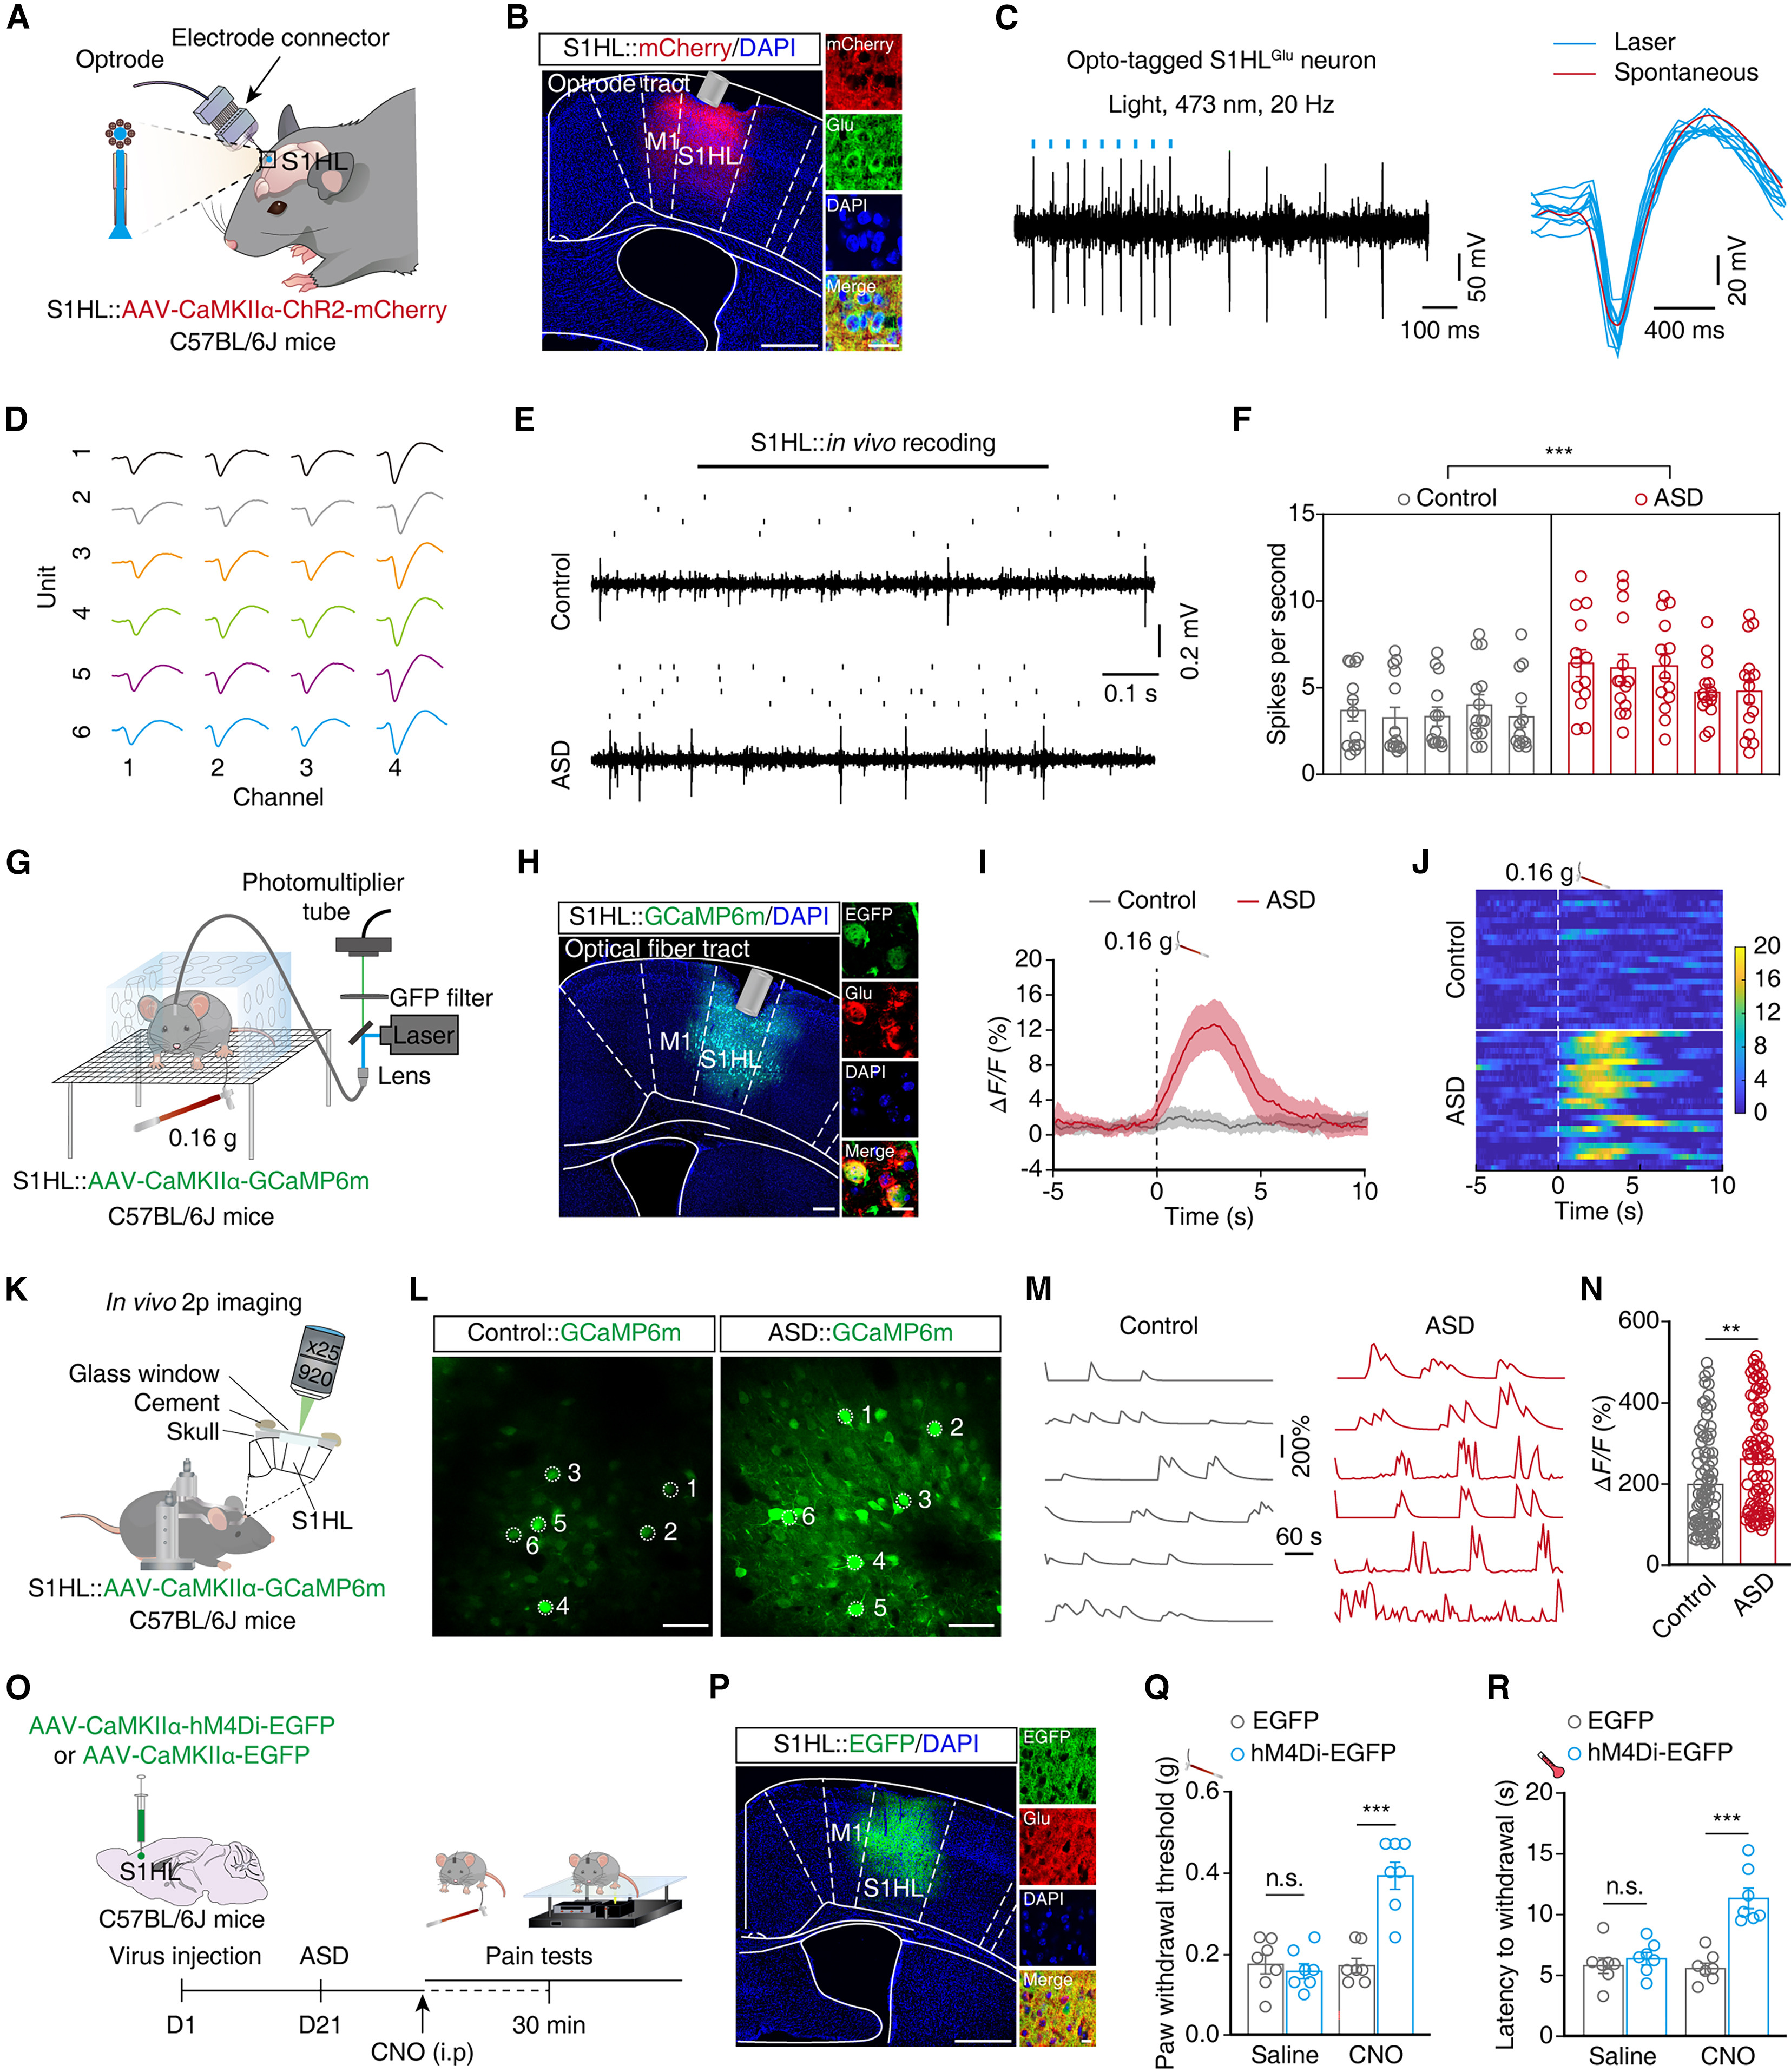
初级躯体感觉皮层(S1)是大脑处理痛觉定位与强度信息的核心高级中枢。免疫荧光染色显示,9小时ASD小鼠后肢初级躯体感觉皮层(S1HL)第II/III、IV和V层(而非第I或VI层)的c-Fos阳性神经元数量显著激增,且主要与谷氨酸(Glu)免疫荧光共标。利用光遗传学标签结合在体多通道电极记录(opto-tagging),研究团队证实清醒状态下ASD小鼠S1HL谷氨酸能神经元(S1HLGlu)的自发动作电位发放频率较对照小鼠显著升高。
为了直接评估S1HLGlu神经元对阈下机械刺激的反应敏感性,研究团队在小鼠S1HL注射表达钙指示剂AAV-CaMKIIα-GCaMP6m,并利用多通道光纤记录系统(470 nm信号通道与410 nm等吸收参考通道)实时监测清醒小鼠在对侧后足受到0.16 g亚阈值von Frey纤毛刺激时的皮层钙信号。在对照小鼠中,0.16 g微弱触觉刺激仅引起极微弱的荧光波动;而在9小时ASD小鼠中,同一亚阈值刺激诱发了S1HLGlu神经元钙信号(ΔF/F)的急剧飙升。清醒头部固定小鼠的在体双光子钙成像(920 nm激发)同样证实,ASD小鼠S1HLGlu单神经元的自发钙荧光强度显著高于对照组。反之,利用AAV-CaMKIIα-hM4Di-EGFP配合CNO化学遗传学抑制S1HLGlu神经元,可显著逆转ASD诱发的机械痛与热痛阈值下降,证明S1HLGlu神经元过度兴奋是ASD痛敏发生的必要条件。
来源: et al. · Current Biology · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
脑干蓝斑去甲肾上腺素能神经元单突触直接支配S1HL谷氨酸能神经元
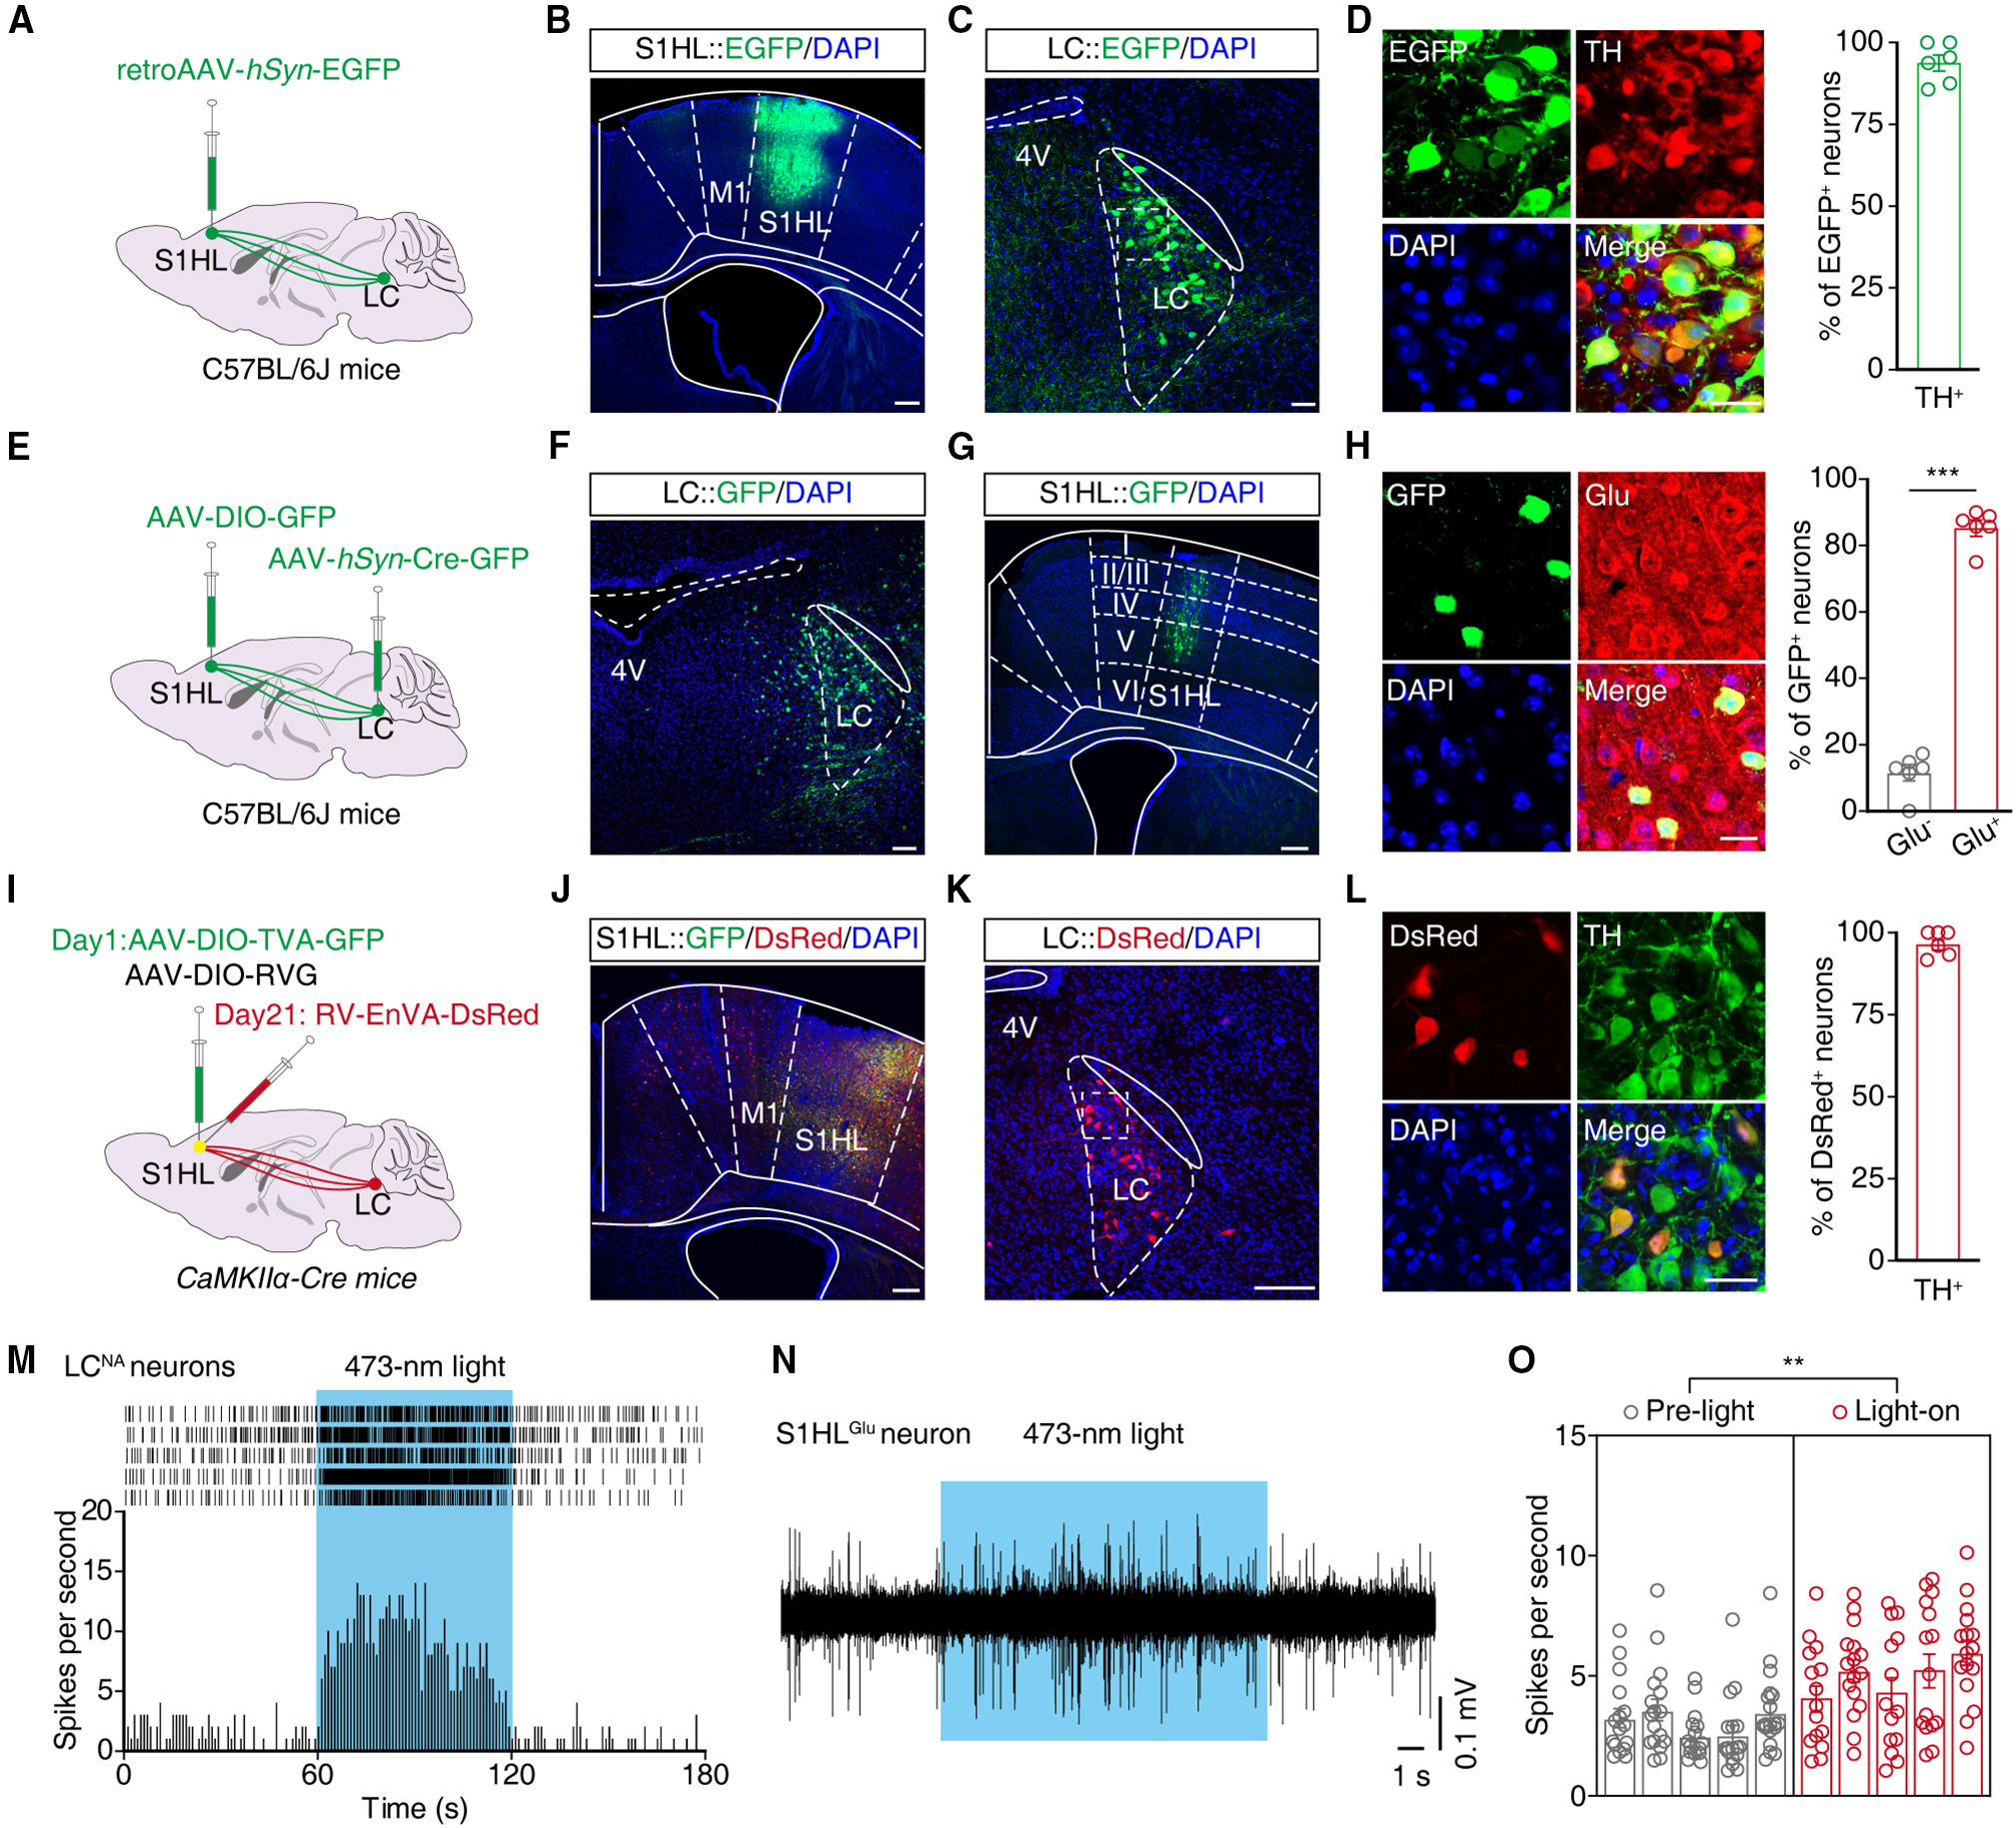
哪一个觉醒调控核团将睡眠剥夺信号传递给了S1HL?研究团队首先向S1HL注射逆行示踪病毒retroAAV-hSyn-EGFP,3周后在脑干关键促觉醒核团——蓝斑(locus coeruleus,LC)中观察到大量逆行标记的EGFP阳性神经元,其中约90%与酪氨酸羟化酶(TH,去甲肾上腺素能神经元标志物)共定位。随后,通过在LC注射顺行跨单突触病毒AAV2/1-hSyn-Cre-GFP并在同侧S1HL注射Cre依赖性AAV-DIO-GFP,研究团队证实接收LC直接输入的S1HL神经元主要分布于第II/III、IV和V层,且约90%为谷氨酸免疫阳性神经元;在CaMKIIα-Cre小鼠S1HL中开展狂犬病病毒(RV-EnvA-ΔG-DsRed)跨单突触逆行示踪,同样在LC中重现了与TH高比例共标的DsRed阳性神经元。
为了检验这条LCNA→S1HLGlu单突触通路的功能属性,研究团队在DBH-Cre(多巴胺β-羟化酶Cre)小鼠的LC中注射AAV-DIO-ChR2-EGFP。全脑成像可见密集的绿色去甲肾上腺素能轴突纤维包绕在S1HLGlu神经元周围;在自由活动小鼠的S1HL中植入光电极进行多通道记录显示,473 nm蓝光激活S1HL内的LCNA轴突末梢可实时、显著地提高S1HLGlu神经元的动作电位发放频率。同时,9小时ASD小鼠LC内的c-Fos阳性细胞(约90%为TH阳性)数量及清醒状态下LCNA神经元的在体自发放电频率均显著升高,且在DBH-Cre小鼠LC中通过hM4Di化学遗传学抑制LCNA神经元即可逆转ASD诱发的痛敏。
来源: et al. · Current Biology · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
靶向抑制LCNA→S1HLGlu通路消除皮层钙敏化并加速炎性痛恢复
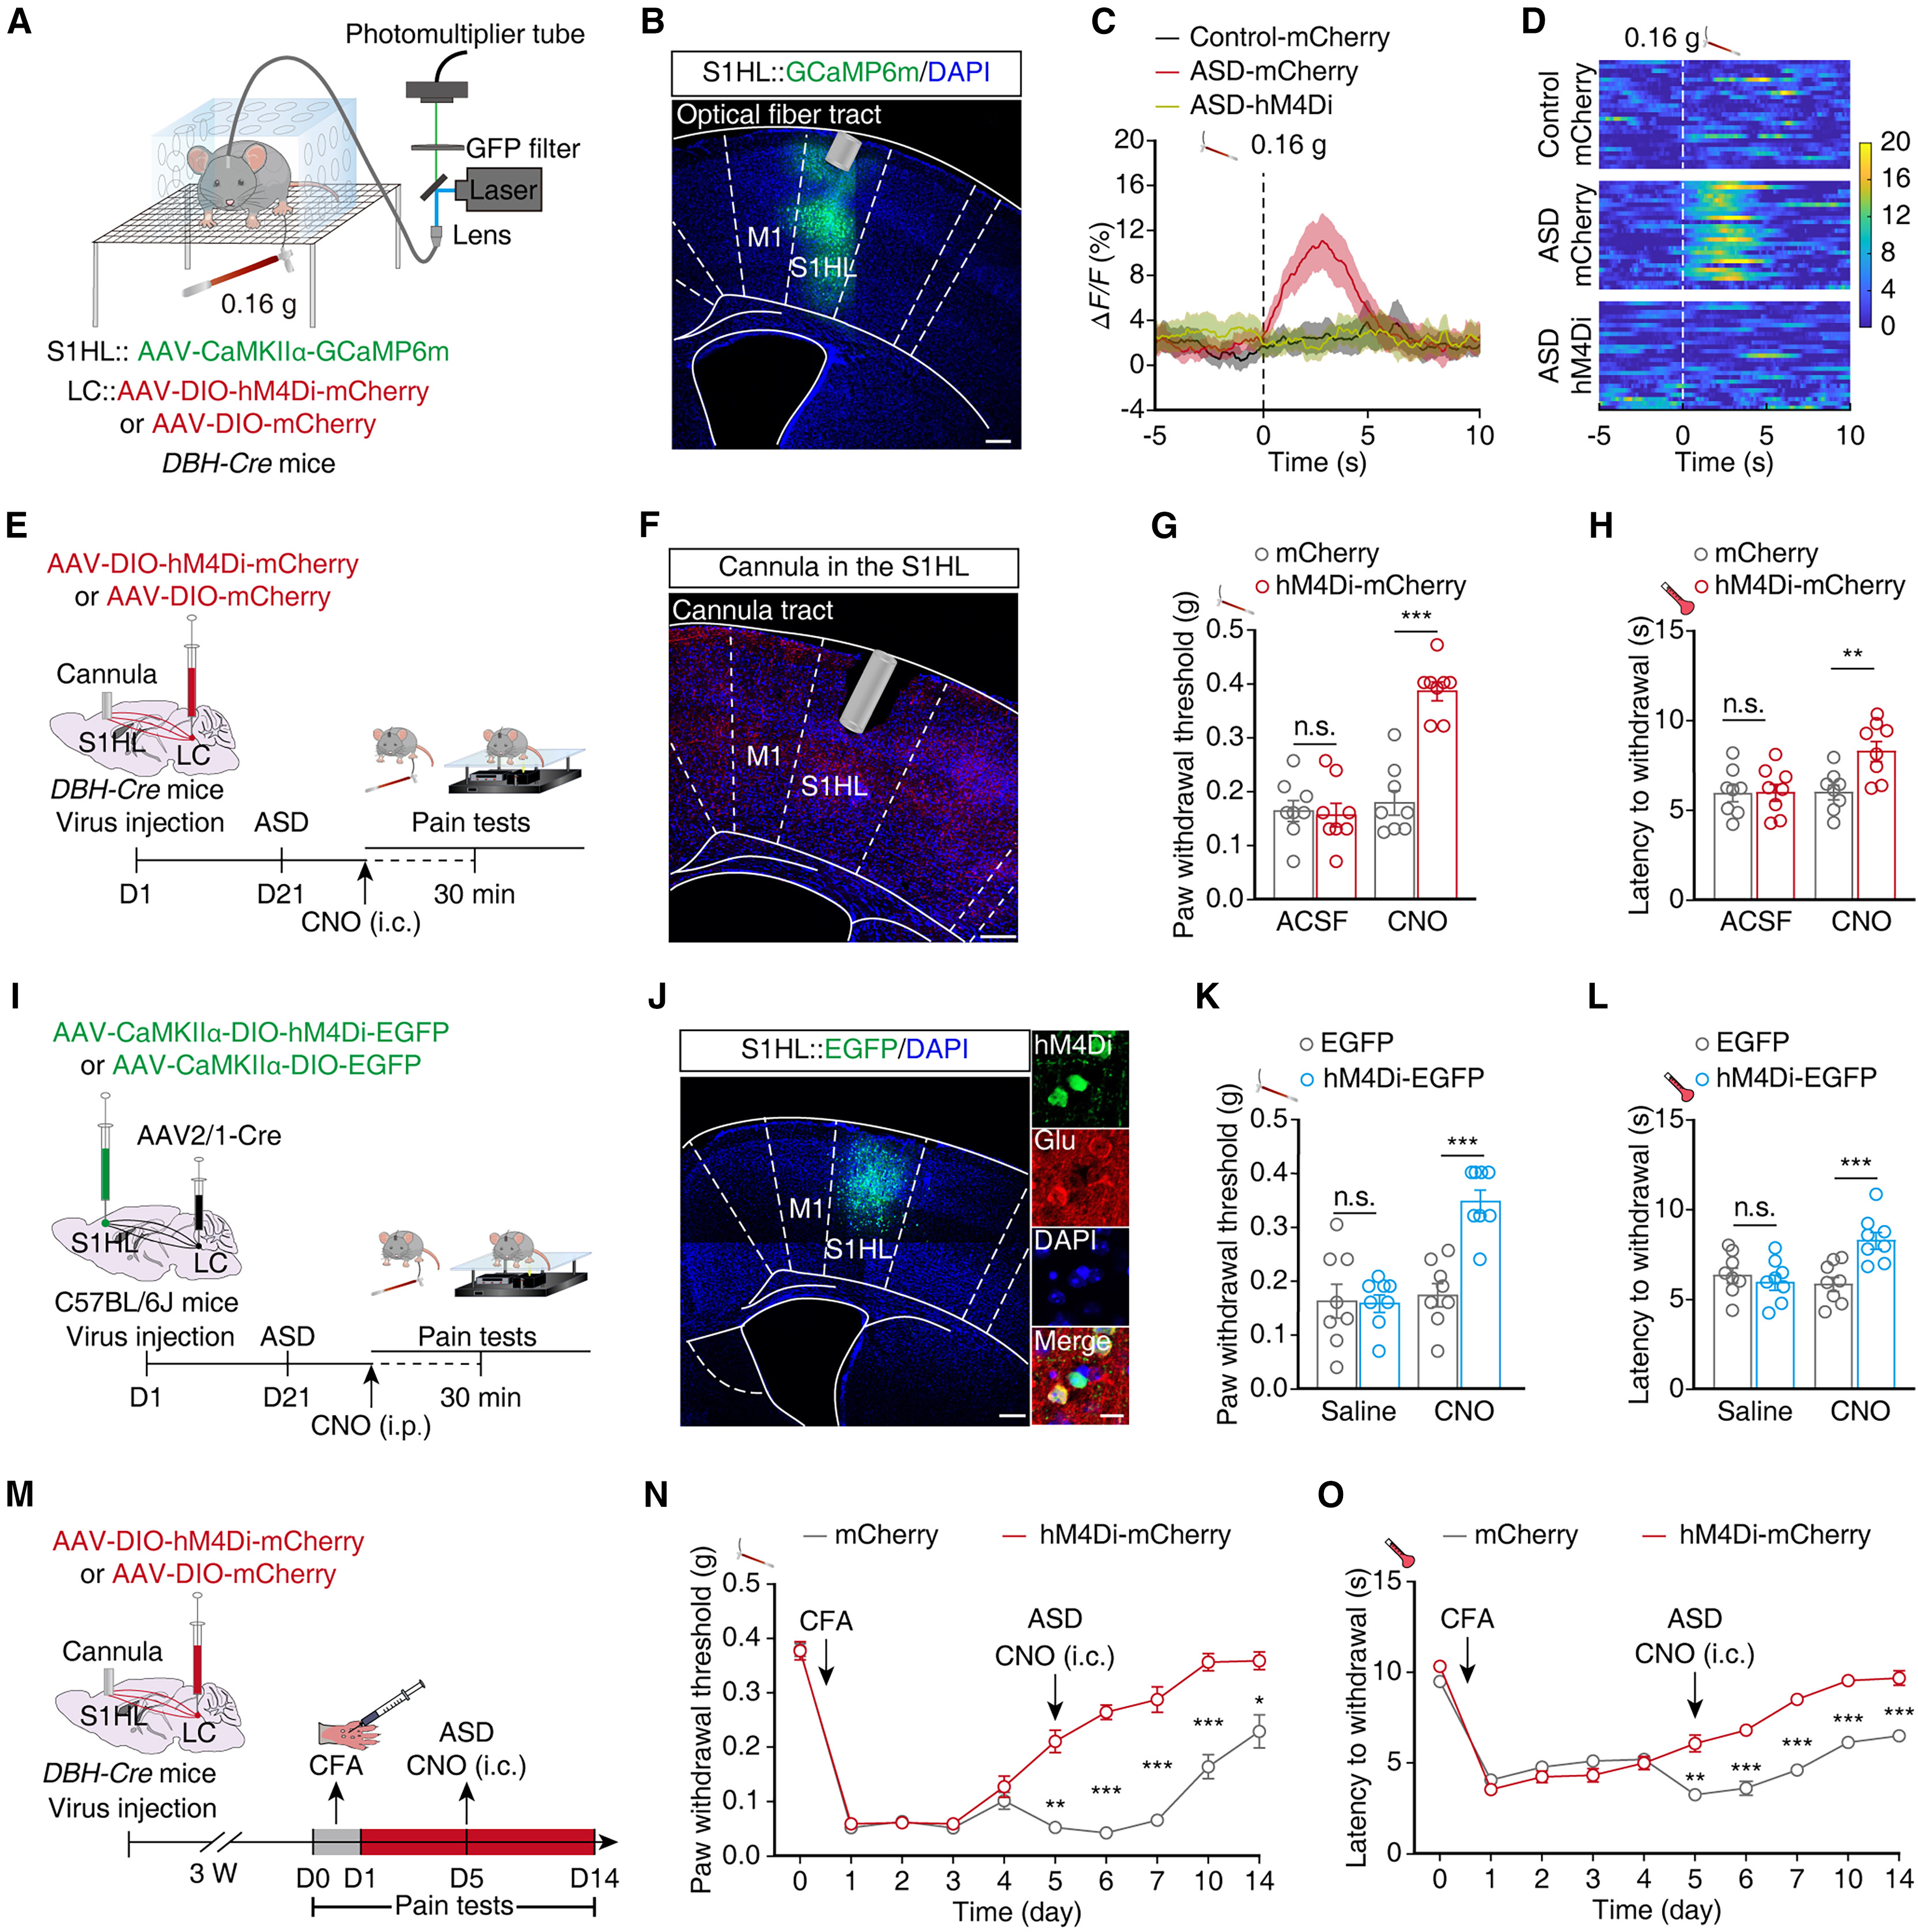
为了直接证明ASD条件下S1HLGlu神经元的痛敏亢进源于上游LCNA输入的驱动,研究团队在DBH-Cre小鼠LC中注射AAV-DIO-hM4Di-mCherry以化学遗传学抑制LCNA神经元,同时在同侧S1HL注射AAV-CaMKIIα-GCaMP6m进行在体光纤记录。结果显示,在经历9小时ASD的对照mCherry小鼠中,对侧后足0.16 g von Frey刺激诱发了强烈的S1HLGlu钙信号爆发;而在注射CNO抑制LCNA神经元的hM4Di小鼠中,这种亚阈值机械刺激诱发的皮层钙信号增强被完全抹平。
在行为学层面,无论是通过S1HL预埋套管局部微注CNO(或594 nm黄光激活eNpHR)特异性抑制S1HL内的LCNA轴突末梢,还是利用LC注射顺行AAV2/1-Cre配合S1HL注射AAV-CaMKIIα-DIO-hM4Di-EGFP特异性抑制接收LC投射的S1HLGlu神经元,均能显著恢复9小时ASD小鼠的机械痛与热痛阈值(而在正常睡眠小鼠中抑制S1HL内的LCNA末梢则既不改变基础痛阈,也不影响睡眠/觉醒时长比例)。更重要的是,在CFA慢性炎性痛合并9小时ASD的模型小鼠中,向S1HL局部微注CNO抑制LCNA末梢可显著缩短机械痛与热痛阈值恢复至基线的时间,成功消除了主动熬夜对炎性痛康复的拖延效应。
来源: et al. · Current Biology · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
激活LCNA→S1HLGlu通路促进皮层去甲肾上腺素释放并在正常小鼠中复现痛敏
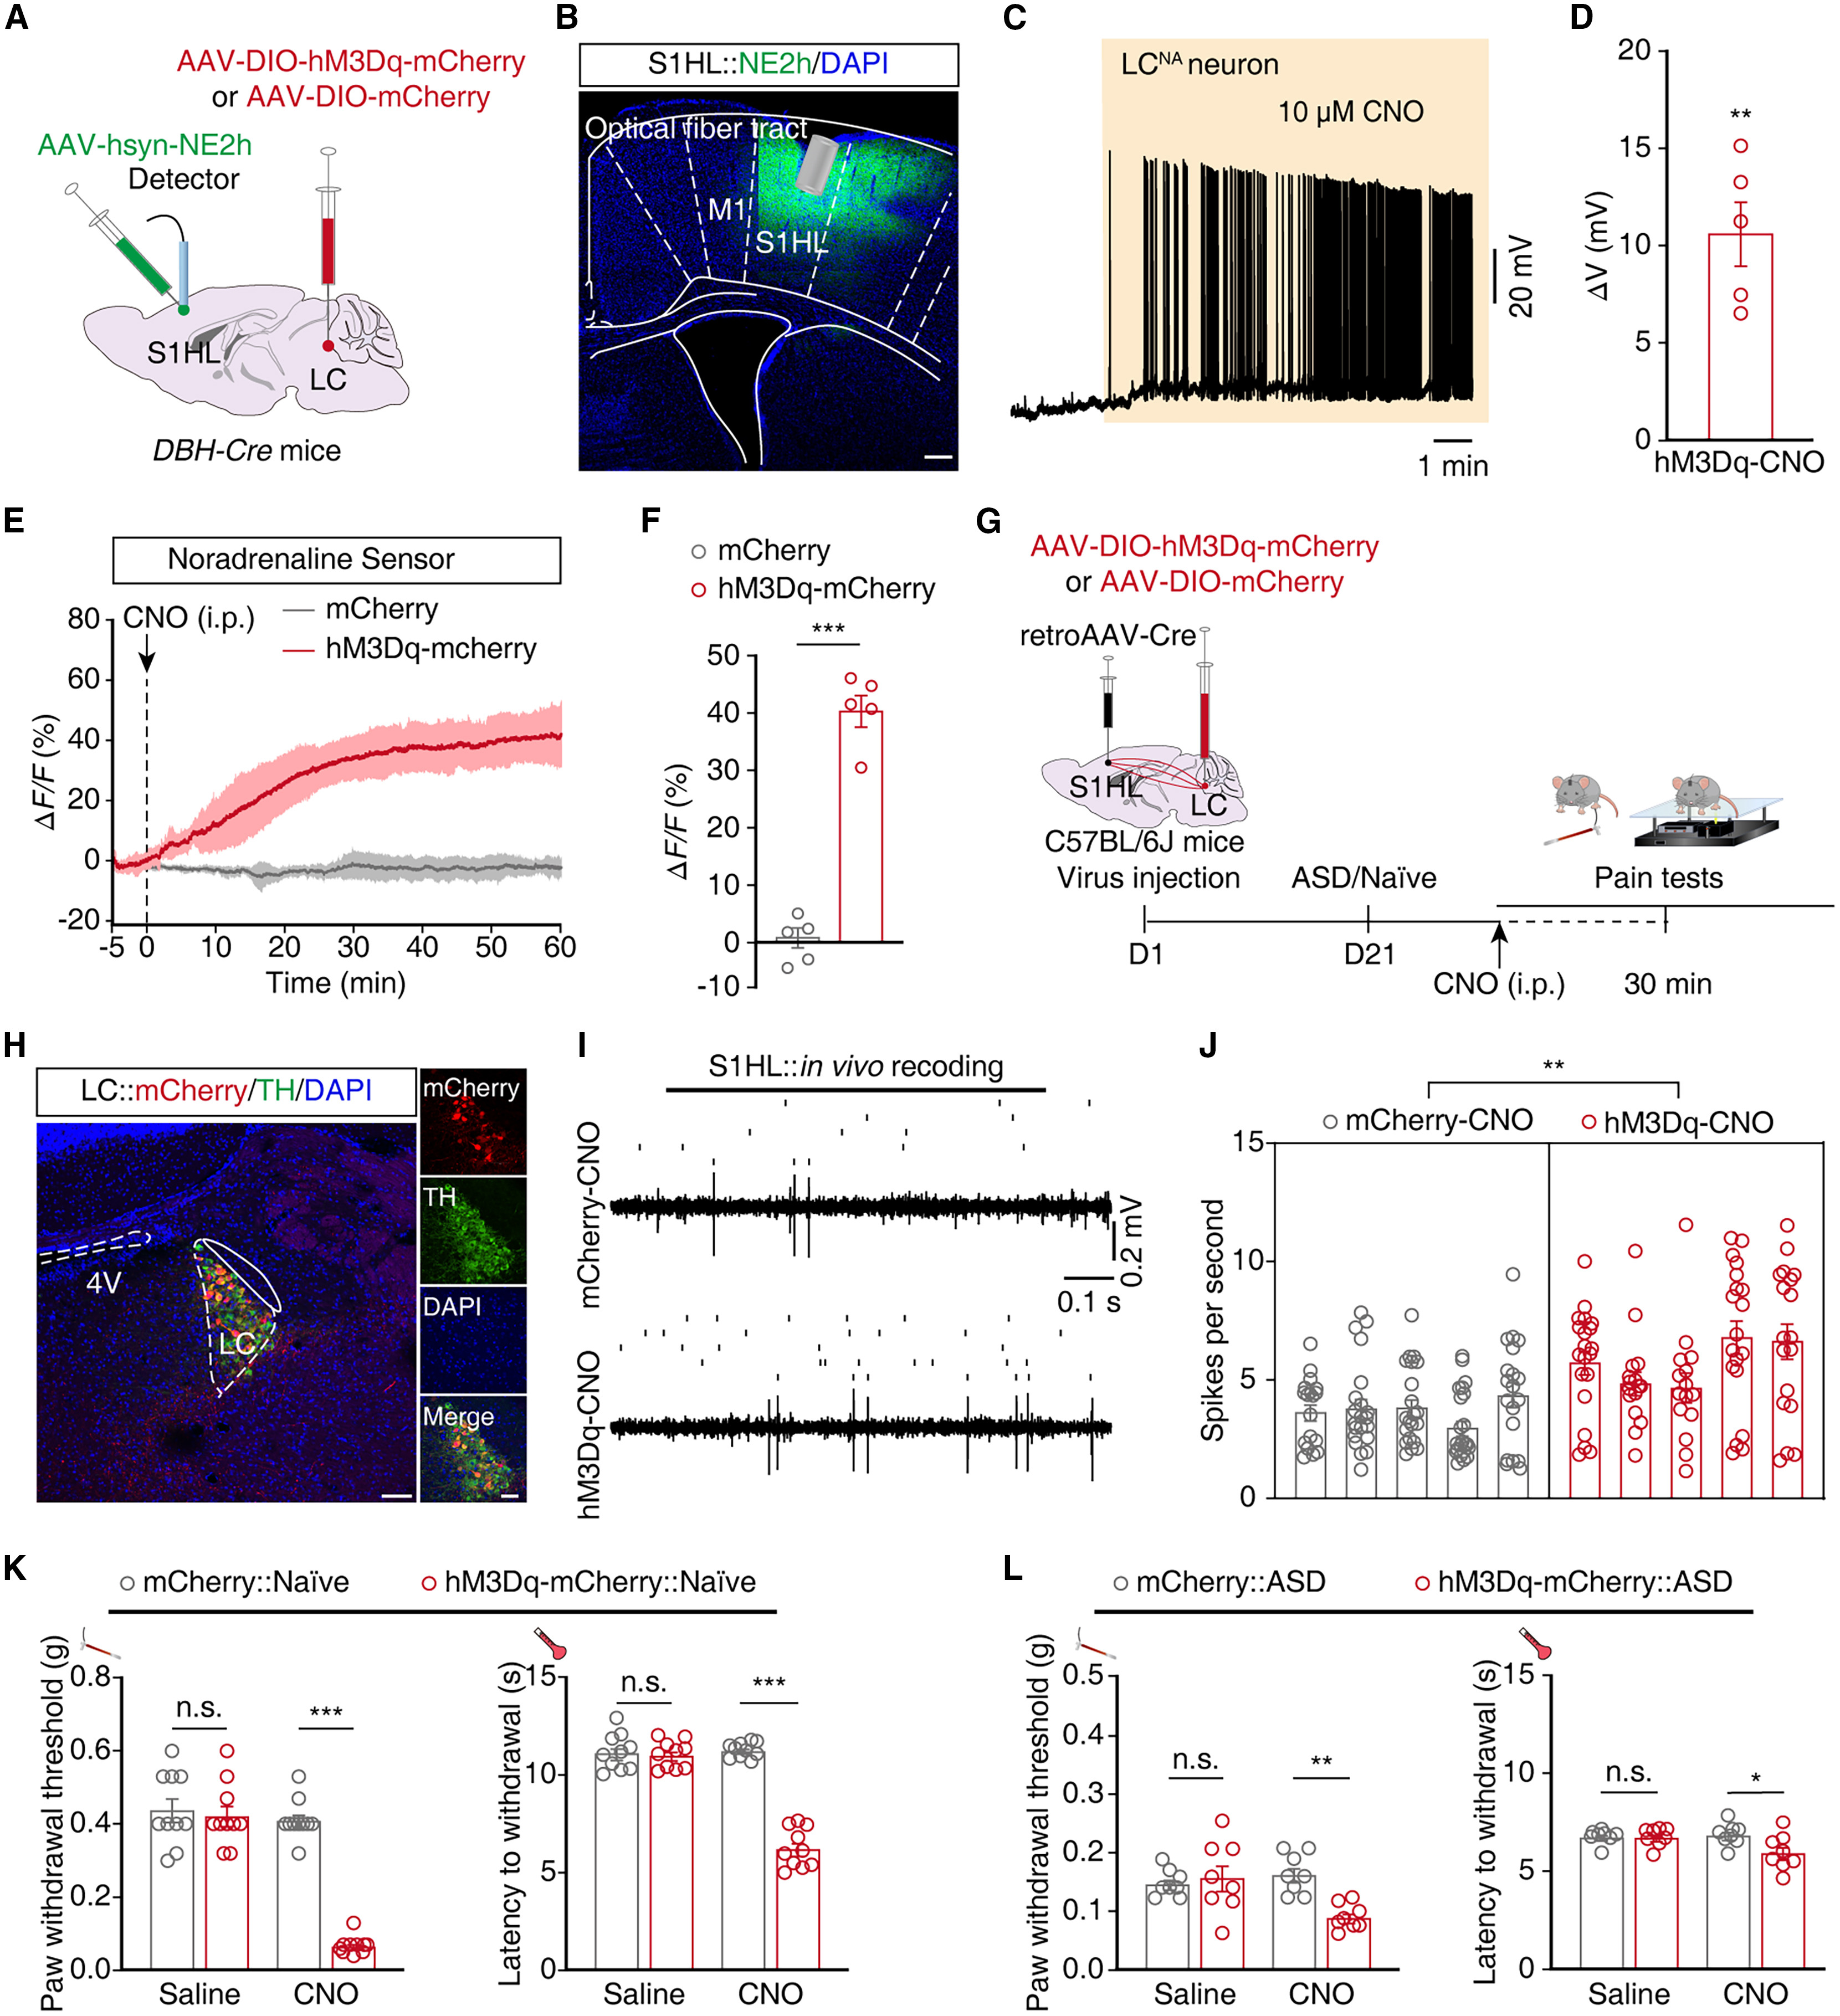
最后,研究团队利用高灵敏度的基因编码去甲肾上腺素荧光探针NE2h(AAV-hSyn-NE2h注射于S1HL)结合在体光纤记录,直接检测了LCNA神经元激活时S1HL实质内的去甲肾上腺素动态释放。在DBH-Cre小鼠LC中表达AAV-DIO-hM3Dq-mCherry并给予CNO激活后,S1HL内的NE2h荧光信号(ΔF/F)出现显著而持续的攀升,证实LCNA神经元激活可直接提高S1HL局部的去甲肾上腺素水平。
为了检验单独激活这条投射通路是否足以在未熬夜的正常小鼠中诱发痛敏,研究团队在DBH-Cre小鼠S1HL注射retroAAV-hSyn-Cre并在同侧LC注射AAV-DIO-hM3Dq-mCherry,以特异性靶向投射至S1HL的LCNA神经元。在体多通道电生理与行为学测试显示,在睡眠正常的清醒小鼠中注射CNO激活这群投射至S1HL的LCNA神经元,不仅显著提高了S1HLGlu神经元的放电频率,还直接降低了小鼠的机械痛与热痛阈值(若在ASD小鼠中激活该通路则会进一步加剧痛敏);与此同时,激活该亚群投射神经元并不会改变正常小鼠在高架十字迷宫和旷场测试中的焦虑样行为,也不会改变脑电/肌电记录下的睡眠与觉醒时间占比。这一精巧的功能解离证明,LCNA→S1HLGlu通路是专门介导觉醒延长向痛觉敏化转导的特异性神经环路桥梁。
来源: et al. · Current Biology · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗