长期独处之后,社交脚步为何变慢?前扣带回抑制性突触上的大麻素线索
雄性小鼠研究发现慢性社交隔离下调前扣带回CCK中间神经元突触前CB1受体,减弱对GABA释放的负反馈制动并改变社交行为。
2023年11月21日,空军军医大学(第四军医大学)基础医学院神经生物学教研室武胜昔、王文挺、郭保林团队(郭保林、席凯文、毛宏晖、任可可为共同第一作者,联合麻省理工学院/Broad研究所、四川大学华西医院、温州医科大学及浙江大学胡海岚团队等合作者)在《Neuron》发表题为“CB1R dysfunction of inhibitory synapses in the ACC drives chronic social isolation stress-induced social impairments in male mice”的研究论文。研究团队综合运用全细胞膜片钳量子化异步释放记录(Sr2+-aIPSC)、免疫胶体金透射电镜、RNAscope原位杂交、流式分选单细胞qPCR、在体轴突光纤光度钙信号记录(采用Inper 200 μm外径、0.37 NA光纤插芯及Inper双色光纤光度系统同步采集470 nm/561 nm与410 nm参考信号,并通过InperDataProcess软件完成漂白与运动伪迹校正)以及光敏嵌合型大麻素受体(opto-CB1R)技术,系统阐明了14天慢性社交隔离应激(CSIS)特异性损毁前扣带回皮层(ACC)胆囊收缩素阳性(CCK+)抑制性中间神经元轴突末梢的大麻素1型受体(CB1R)负反馈机制,引起轴突钙内流增加及对锥体神经元的GABA能抑制过度增强,最终导致持久的社交行为受损;而通过光遗传学激活opto-CB1R或脑区靶向给予CB1R激动剂/正向变构调节剂均可有效逆转社交障碍。
14天慢性社交隔离应激(CSIS)特异性减少前扣带回皮层(ACC)CCK阳性中间神经元抑制性突触前的CB1R密度并损毁去极化诱导的抑制性抑制(DSI),导致轴突末梢钙内流增强、对第2/3层锥体神经元的量子化GABA释放(aIPSC频率)过度升高;利用光敏嵌合受体opto-CB1R或靶向给予CB1R激动剂/正向变构调节剂恢复突触前CB1R制动即可逆转社交障碍。
阅读目录 · 7个部分
14天慢性社交隔离应激选择性增强前扣带回皮层第2/3层锥体神经元的抑制性突触输入
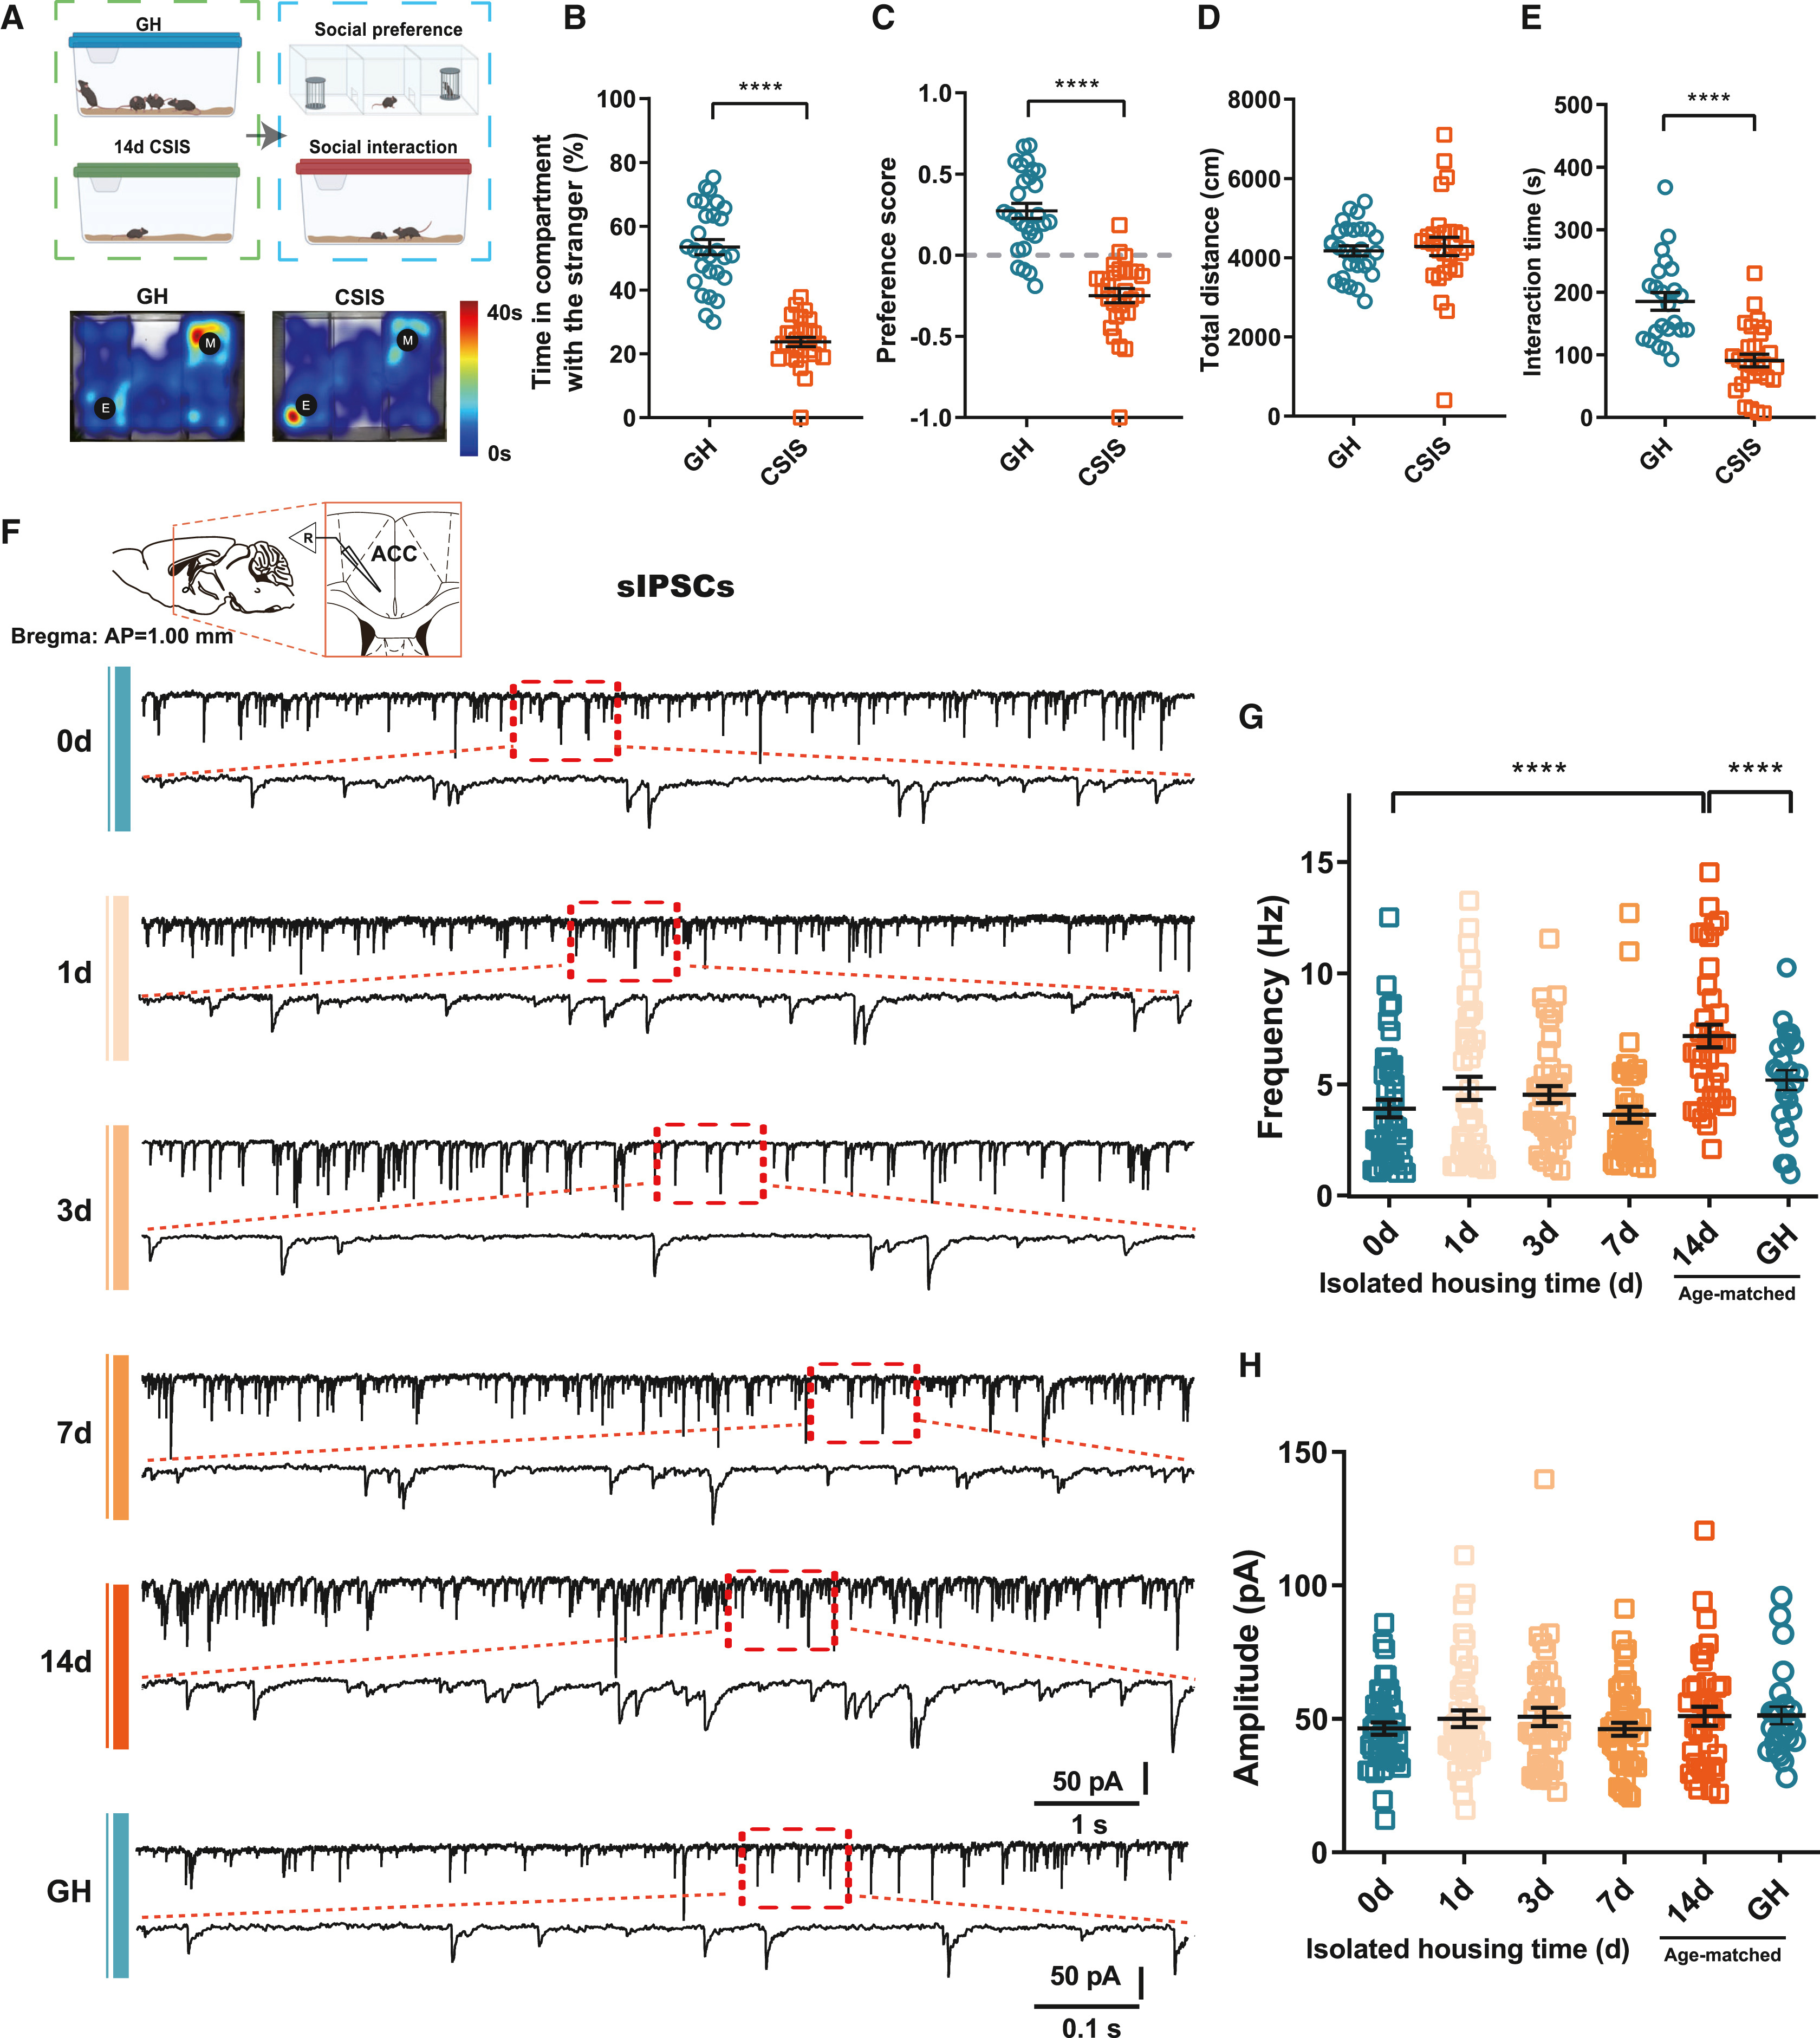
研究团队对成年雄性C57BL/6J小鼠实施了为期2周(14天)的慢性社交隔离应激(CSIS)。与群居对照(GH)或仅隔离1周的小鼠相比,14天CSIS小鼠在三箱社交测试中探索社交箱的时间和社交偏好指数显著降低,在自由幼鼠社交互动测试中的主动探索时间显著缩短(但总运动距离无改变),且即使经过28天隔板同笼合群饲养,这一社交受损表型依然持续存在。通过对5个对社交隔离敏感的脑区(dHPC、dBNST、CeA、DMH、ACC)开展社交诱发c-Fos筛查及双向光遗传学工具somBiPOLES操控,作者锁定前扣带回皮层(ACC)是调控CSIS社交障碍的关键脑区:光激活CSIS小鼠ACC兴奋性神经元可显著恢复社交互动,而光抑制群居小鼠ACC则直接诱发社交障碍。
为解析CSIS导致ACC兴奋性神经元活性下降的突触机制,作者在ACC第2/3层(L2/3)锥体神经元上开展了全细胞膜片钳记录。结果显示,14天CSIS并未改变L2/3锥体神经元的静息膜电位、输入阻抗、动作电位发放阈值等内在膜电学特性,也未改变自发兴奋性突触后电流(sEPSC)的频率与幅度,但特异性升高了自发抑制性突触后电流(sIPSC)的频率(sIPSC幅度不变);且在CSIS小鼠中特异光激活ACC第2/3层锥体神经元即可逆转社交偏好与社交互动缺陷。
来源: et al. · Neuron · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
锶离子量子化异步释放记录揭示ACC区CCK阳性中间神经元的GABA释放概率特异性升高
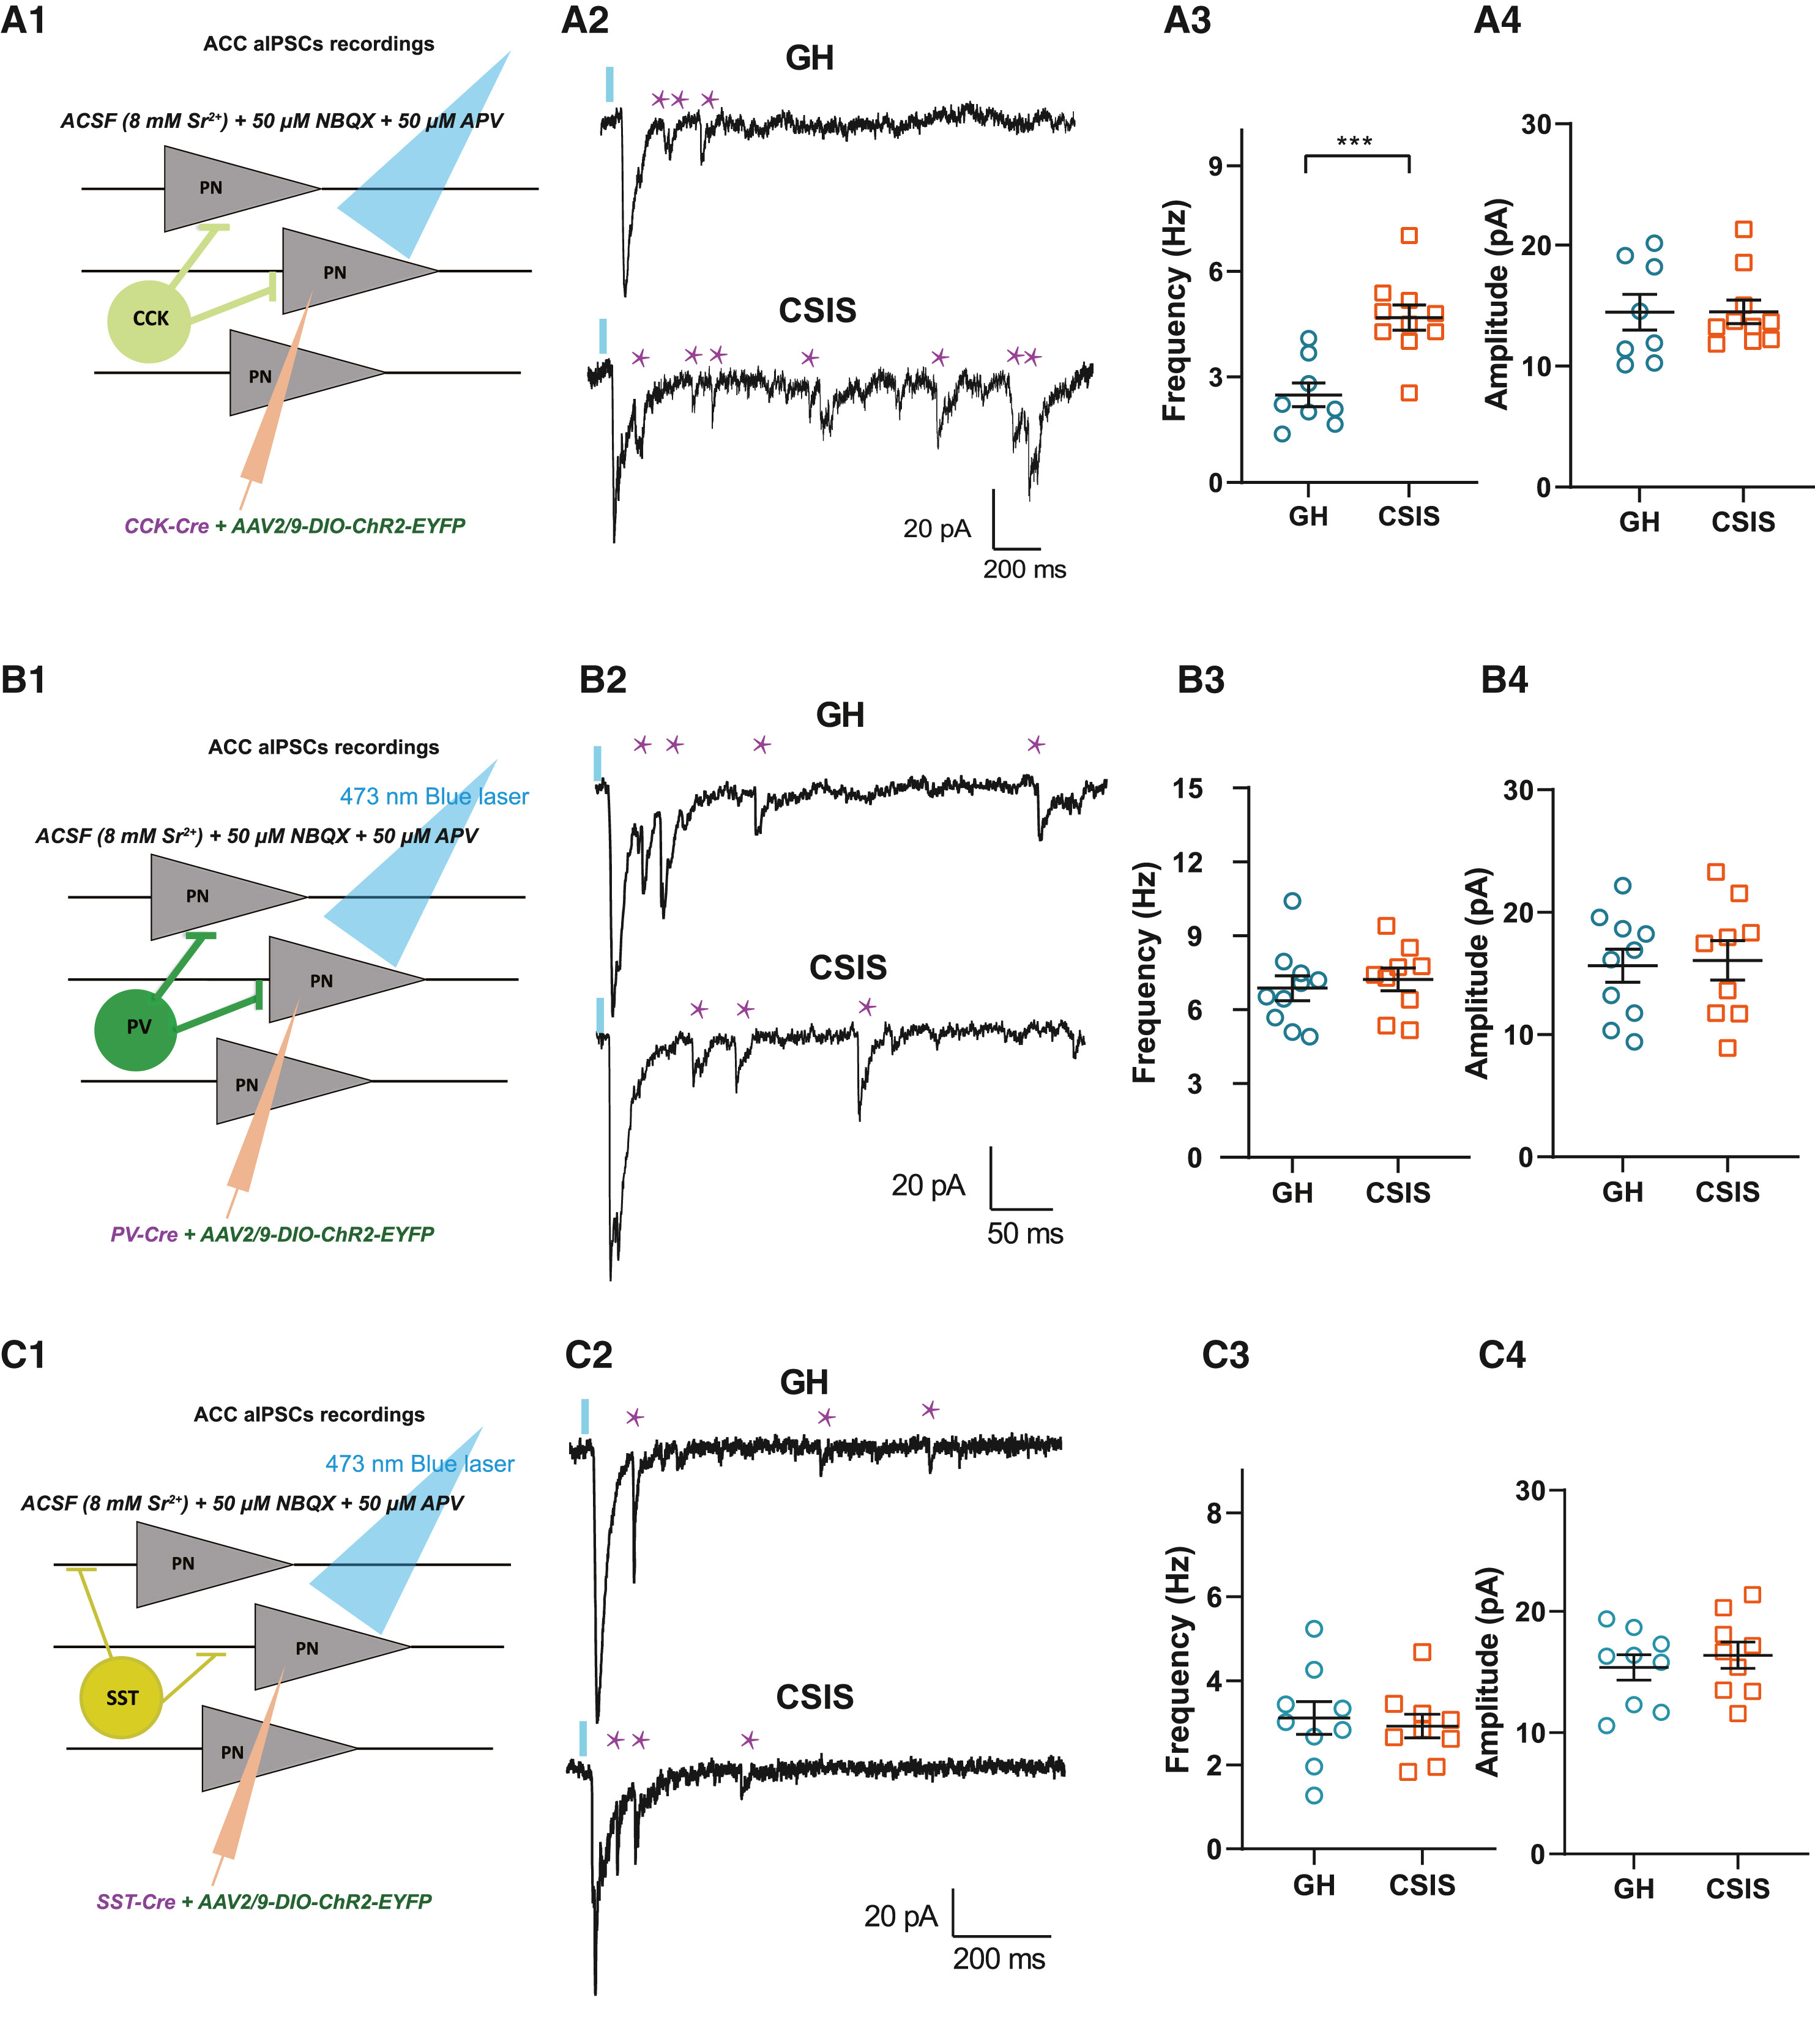
为查明ACC锥体神经元sIPSC频率升高的细胞来源,作者首先在GAD67-GFP小鼠中计数发现CSIS并未改变ACC区GABA能中间神经元的总数;同时在PV-tdTomato小鼠中结合Cck mRNA的RNAscope原位杂交证实,ACC内小清蛋白阳性(PV+)与胆囊收缩素阳性(CCK+)篮状中间神经元为互不重叠的两类独立群体。
随后,研究团队分别在CCK-Cre、PV-Cre和生长抑素(SST-Cre)三类转基因小鼠的ACC中注入抑制性神经元特异启动子驱动的通道视紫红质病毒(AAV-mDlx-DIO-ChR2-mCherry),并在人工脑脊液中以8 mM锶离子(Sr2+)替代钙离子,记录473 nm蓝光诱发的突触前量子化异步抑制性突触后电流(aIPSCs)。结果清晰表明,14天CSIS仅在CCK+中间神经元向锥体神经元形成的抑制性突触上引起aIPSC频率显著升高(幅度不变),而PV+与SST+中间神经元突触的aIPSC频率和幅度均未发生显著改变。
来源: et al. · Neuron · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
光遗传学激活群居小鼠ACC区CCK阳性中间神经元足以诱发社交隔离样行为缺陷
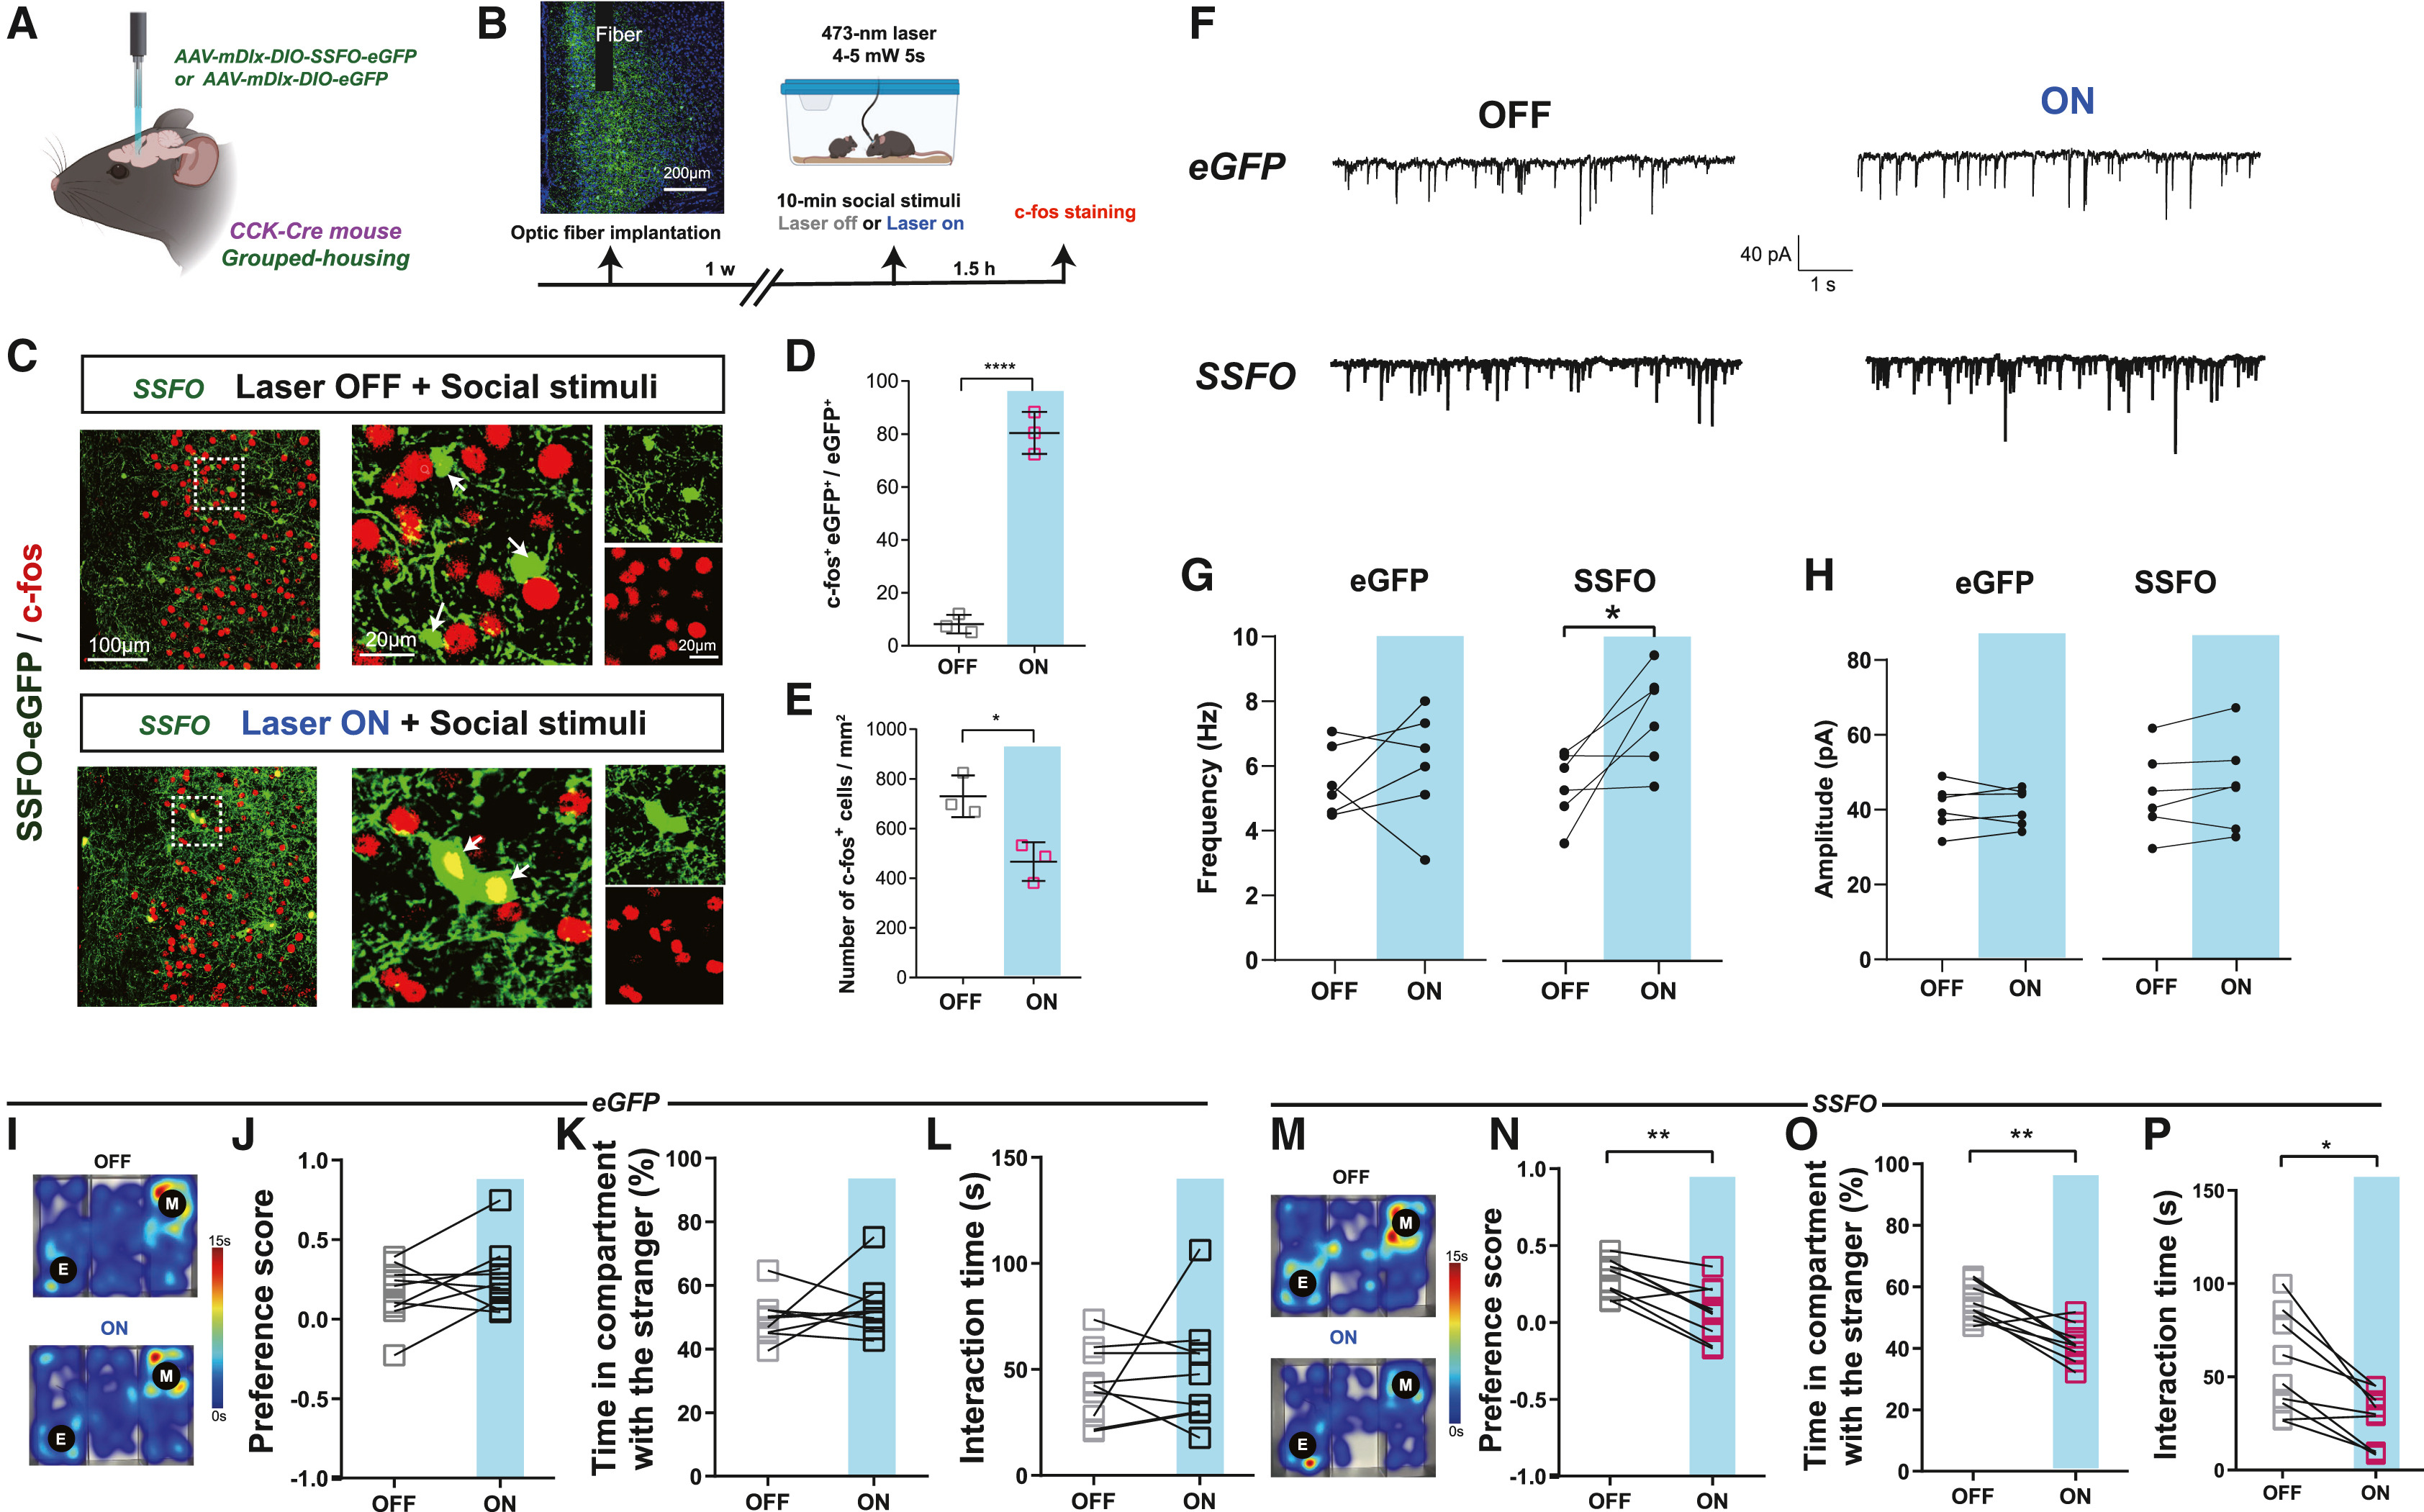
为了直接验证ACC区CCK+中间神经元过度激活是否足以驱动社交障碍,研究团队在群居(GH)CCK-Cre小鼠双侧ACC中注射由GABA能增强子mDlx驱动的稳定阶跃功能视蛋白病毒(AAV-mDlx-DIO-SSFO-eYFP),以实现对ACC内CCK+中间神经元的双稳态长时程光激活。免疫荧光与脑片膜片钳证实,简短蓝光脉冲激活SSFO可显著提高群居小鼠ACC锥体神经元的sIPSC频率,并显著压低社交互动诱发的ACC局部c-Fos阳性神经元数量。
在行为学测试中,蓝光激活群居小鼠ACC区CCK+中间神经元直接诱导出与14天CSIS高度一致的社交偏好丧失(三箱测试中探索社交箱时间与偏好指数显著下降)及幼鼠主动社交互动时间缩短,而不影响小鼠的一般运动能力(反之,在CSIS小鼠ACC区CCK+中间神经元中表达抑制性视蛋白stGtACR2进行光抑制则能有效恢复社交行为)。
来源: et al. · Neuron · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
CSIS下调ACC抑制性突触前CB1R并破坏DSI负反馈,导致CCK阳性轴突钙内流与GABA释放亢进
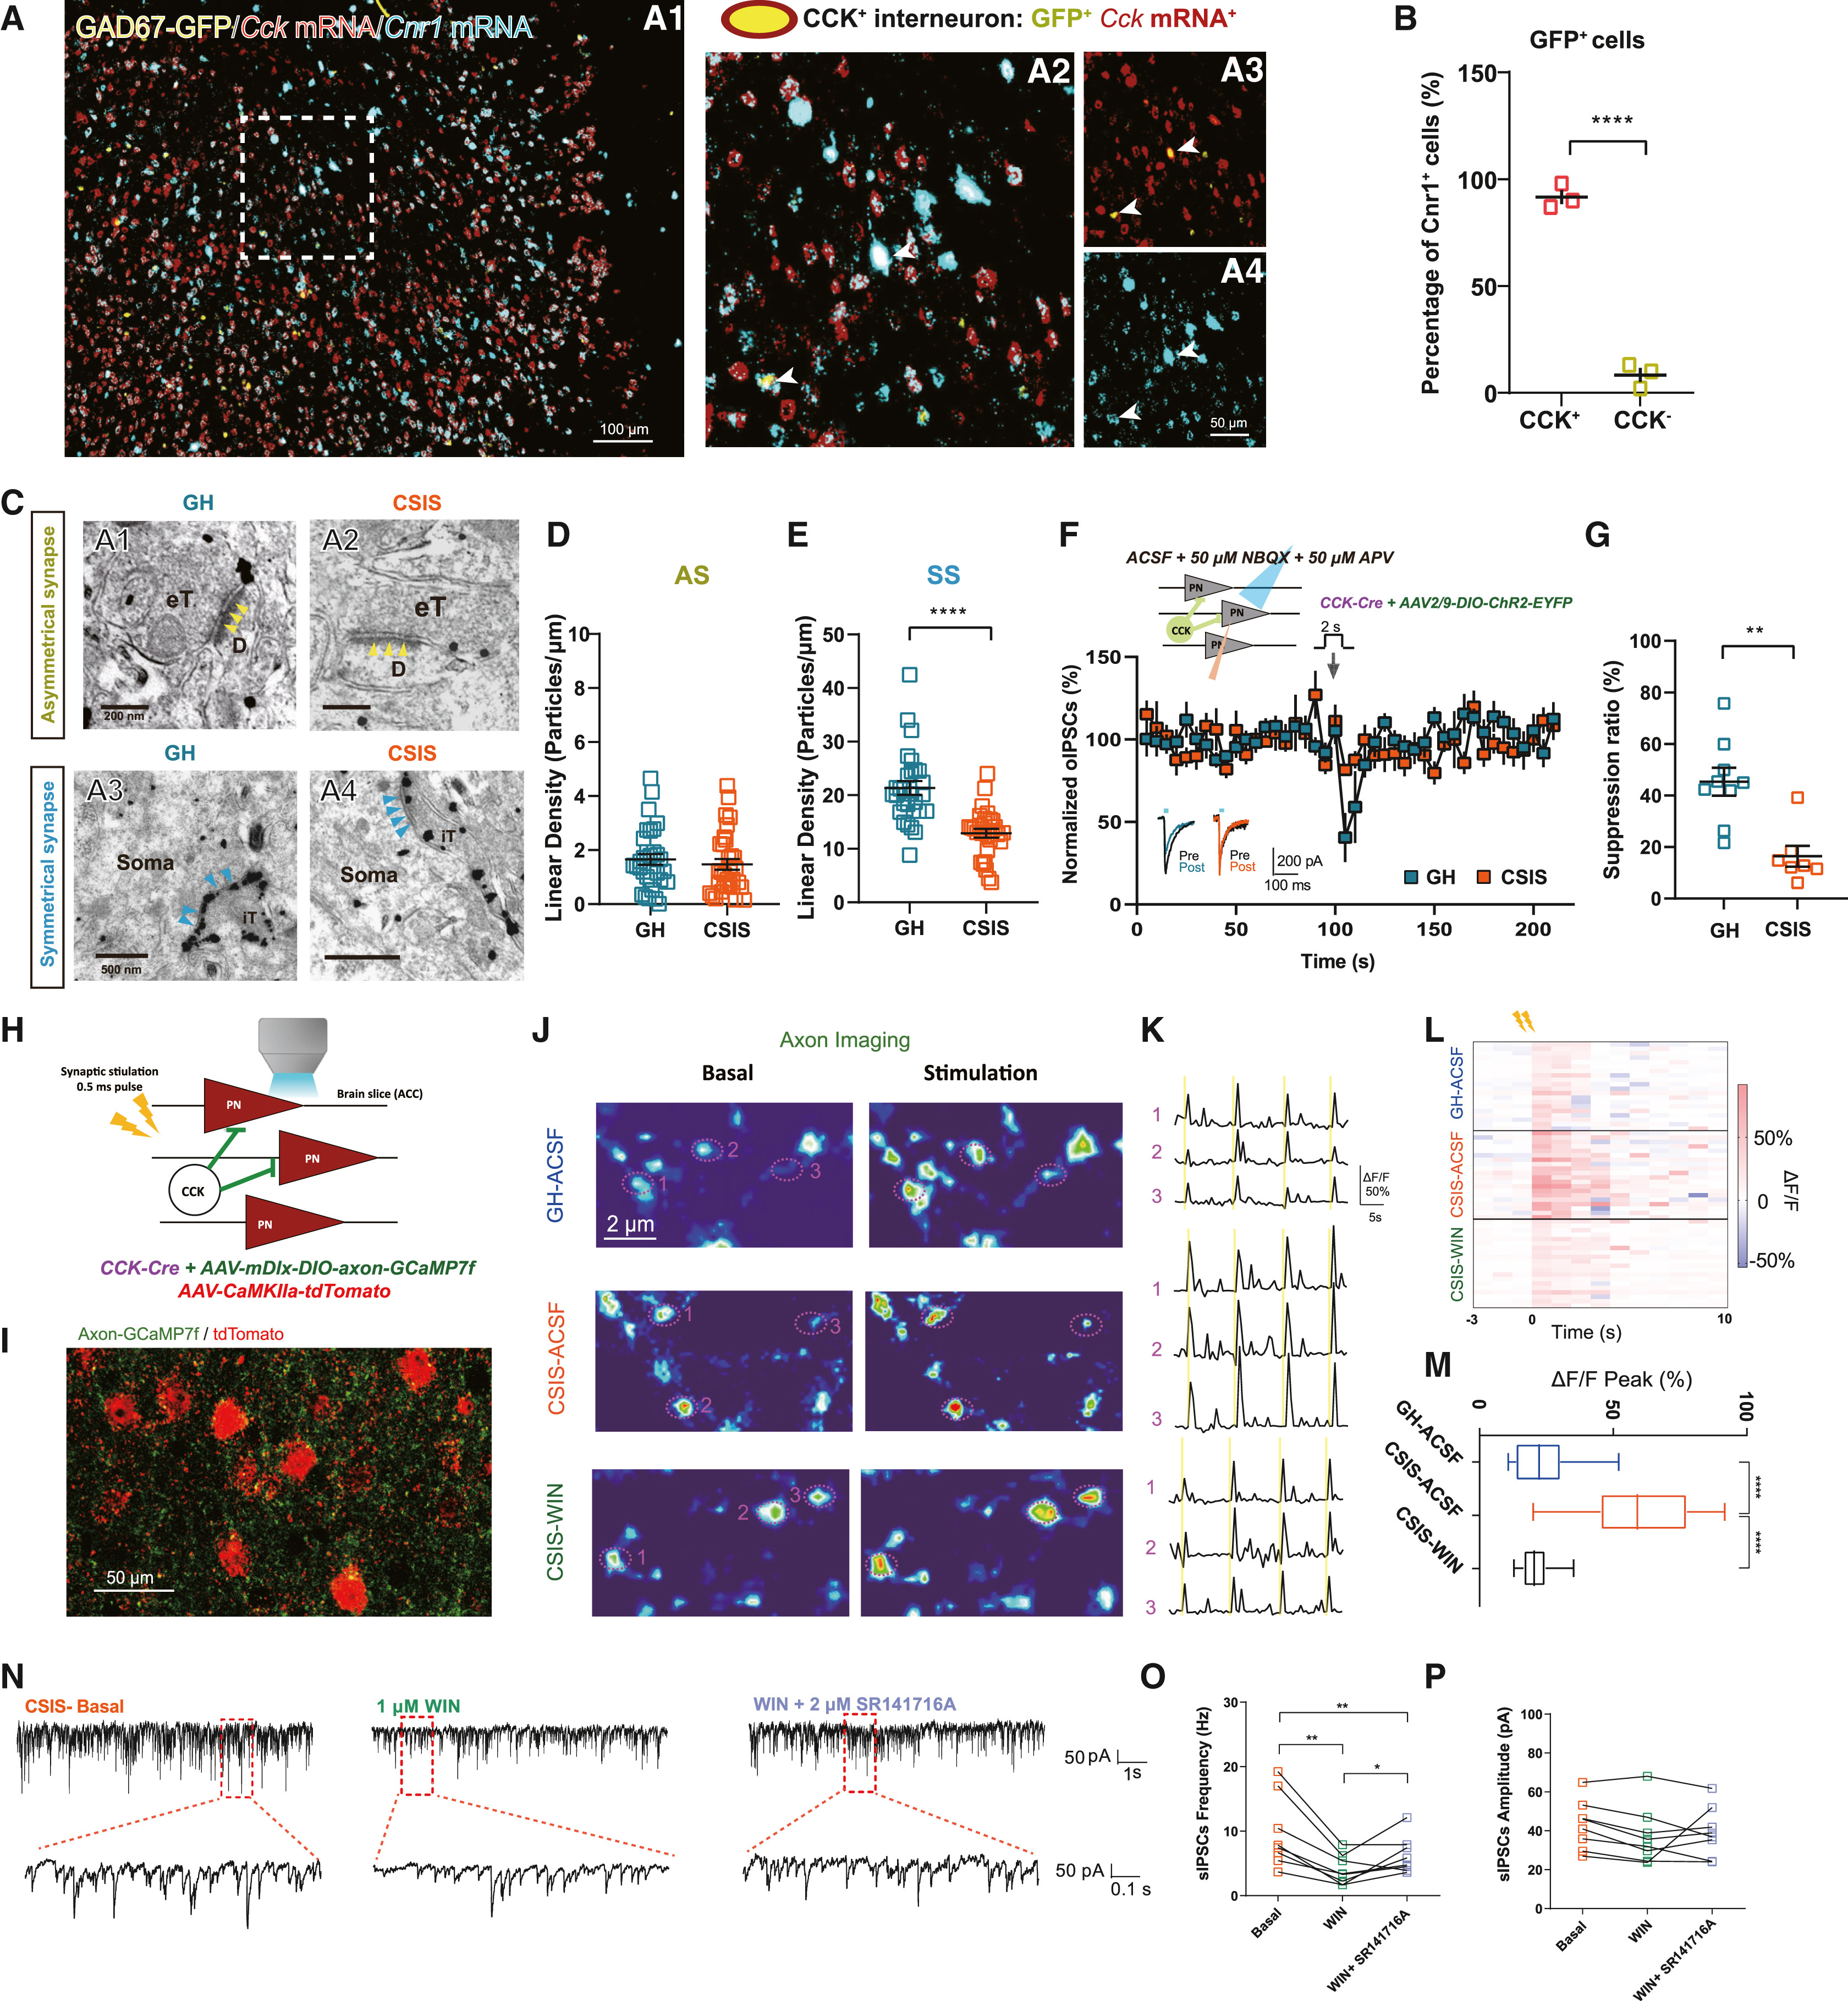
为探究CCK+中间神经元GABA释放概率升高的分子根源,作者在GAD67-GFP小鼠ACC中开展Cck与Cnr1(编码大麻素1型受体CB1R)双重RNAscope原位杂交,证实ACC抑制性神经元中约90%的Cnr1 mRNA富集于CCK+中间神经元。包埋前免疫胶体金透射电镜超微结构定量显示,CSIS小鼠ACC中对称性(抑制性轴-体)突触前膜上的CB1R纳米金颗粒线密度显著降低,而非对称性(兴奋性)突触前CB1R密度无显著变化。与此一致,在ACC锥体神经元上施加0 mV去极化2秒诱发的内源性大麻素介导“去极化诱导的抑制性抑制”(DSI)在CSIS小鼠中显著受损(而去极化诱导的兴奋性抑制DSE不受影响)。
由于突触前CB1R正常情况下通过抑制电压门控钙通道限制轴突钙内流,研究团队在CCK-Cre小鼠ACC注射轴突靶向钙指示剂rAAV-mDlx-DIO-axon-jGCaMP7f,利用Inper双色光纤光度系统(470 nm激发与410 nm等吸收对照,90 Hz采样,经InperDataProcess软件校正)及脑片双光子/共聚焦胞周轴突钙成像进行检测。结果显示,CSIS小鼠ACC区CCK+轴突末梢在社交互动时的在体钙信号及脑片自发轴突钙事件频率均显著升高;脑片灌流CB1R激动剂WIN 55,212-2(1 μM)可显著压低CSIS小鼠CCK+轴突钙反应并恢复锥体神经元sIPSC频率,且该效应可被CB1R特异性拮抗剂SR141716A(2 μM)逆转。
来源: et al. · Neuron · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
特异性敲低群居小鼠ACC区CCK阳性中间神经元的Cnr1破坏DSI并重现社交障碍
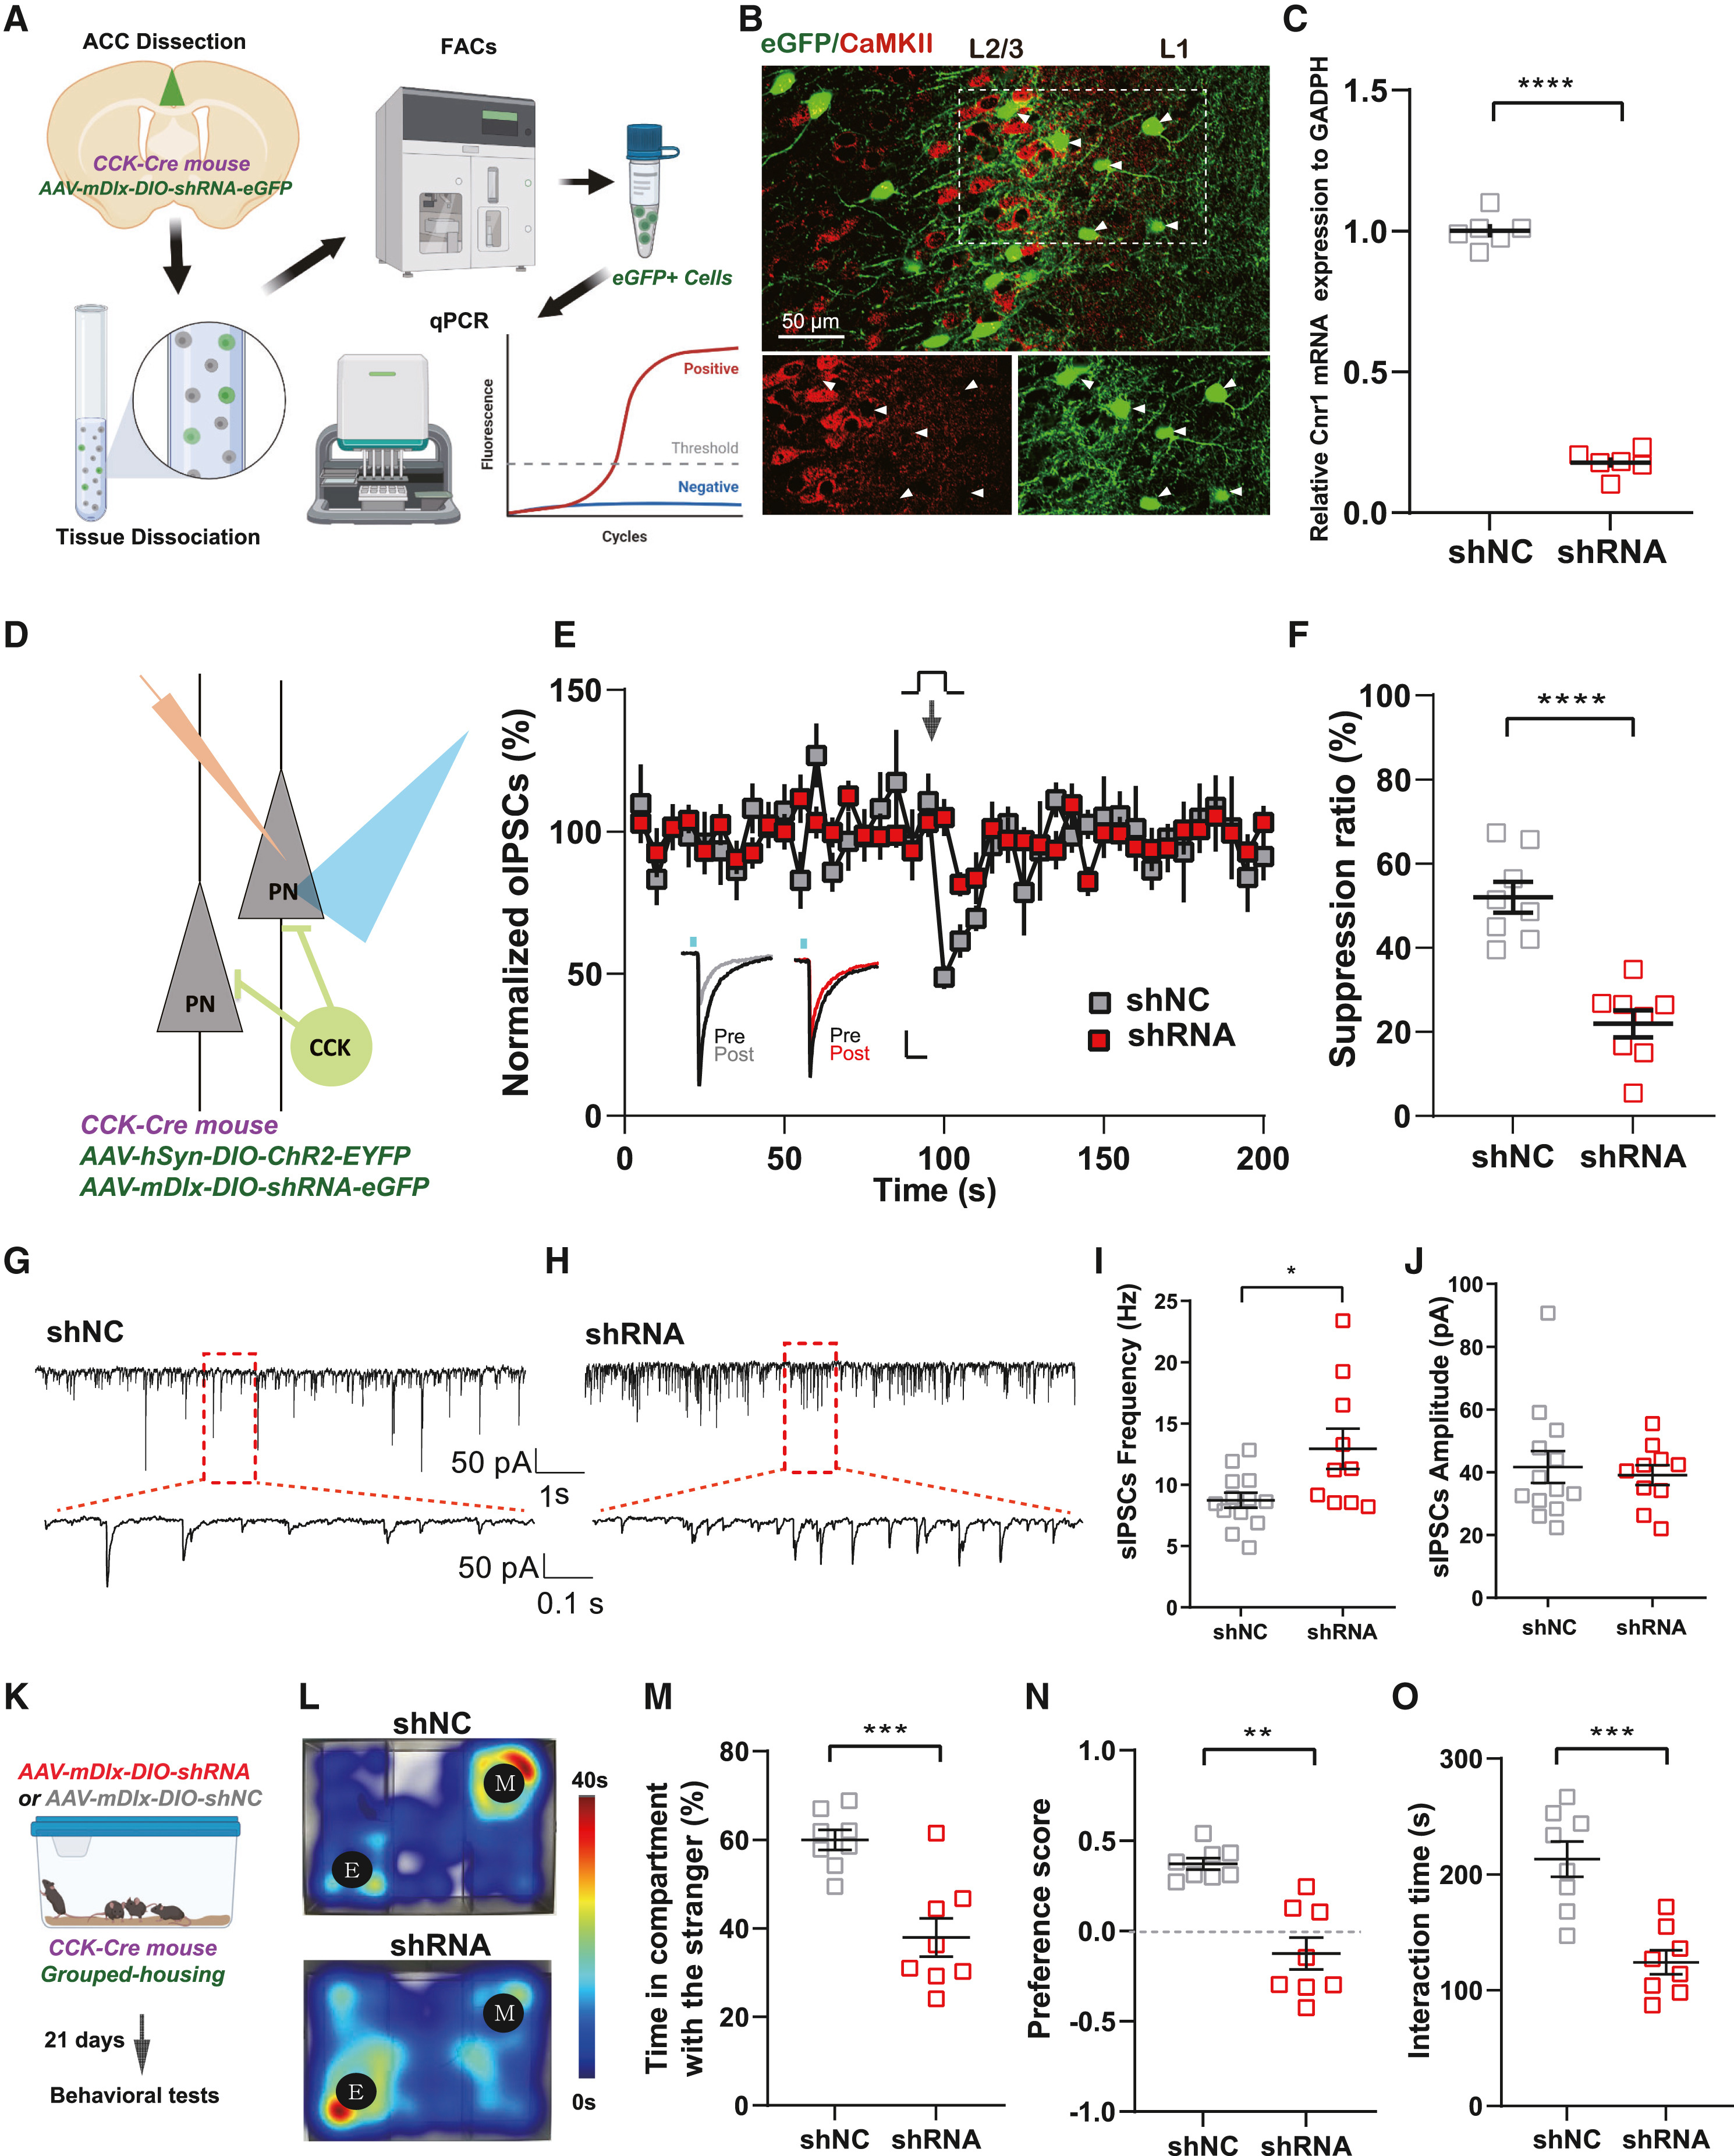
为直接证明ACC区CCK+中间神经元的CB1R缺失与社交障碍之间的因果关系,研究团队构建了由mDlx增强子驱动的Cre依赖性shRNA病毒(AAV-mDlx-DIO-shRNA(Cnr1)-eGFP),并注射于群居CCK-Cre小鼠的双侧ACC。通过流式细胞术(FACS)分选eGFP阳性CCK+中间神经元进行单细胞qPCR验证,证实该策略在不影响兴奋性神经元Cnr1表达的前提下,显著敲低了CCK+中间神经元内的Cnr1 mRNA水平。
脑片全细胞电生理记录显示,在群居小鼠ACC区CCK+中间神经元中敲低Cnr1直接导致锥体神经元的DSI显著受损,并引起sIPSC频率显著升高(sIPSC幅度不变)。行为学测试进一步证实,Cnr1敲低小鼠在三箱社交测试中的社交探索时间和社交偏好指数显著下降,在幼鼠社交互动测试中的主动社交时间也显著缩短,完整复现了CSIS诱导的突触与行为表型。
来源: et al. · Neuron · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
在ACC区CCK阳性中间神经元中光激活嵌合型opto-CB1R受体逆转CSIS社交障碍
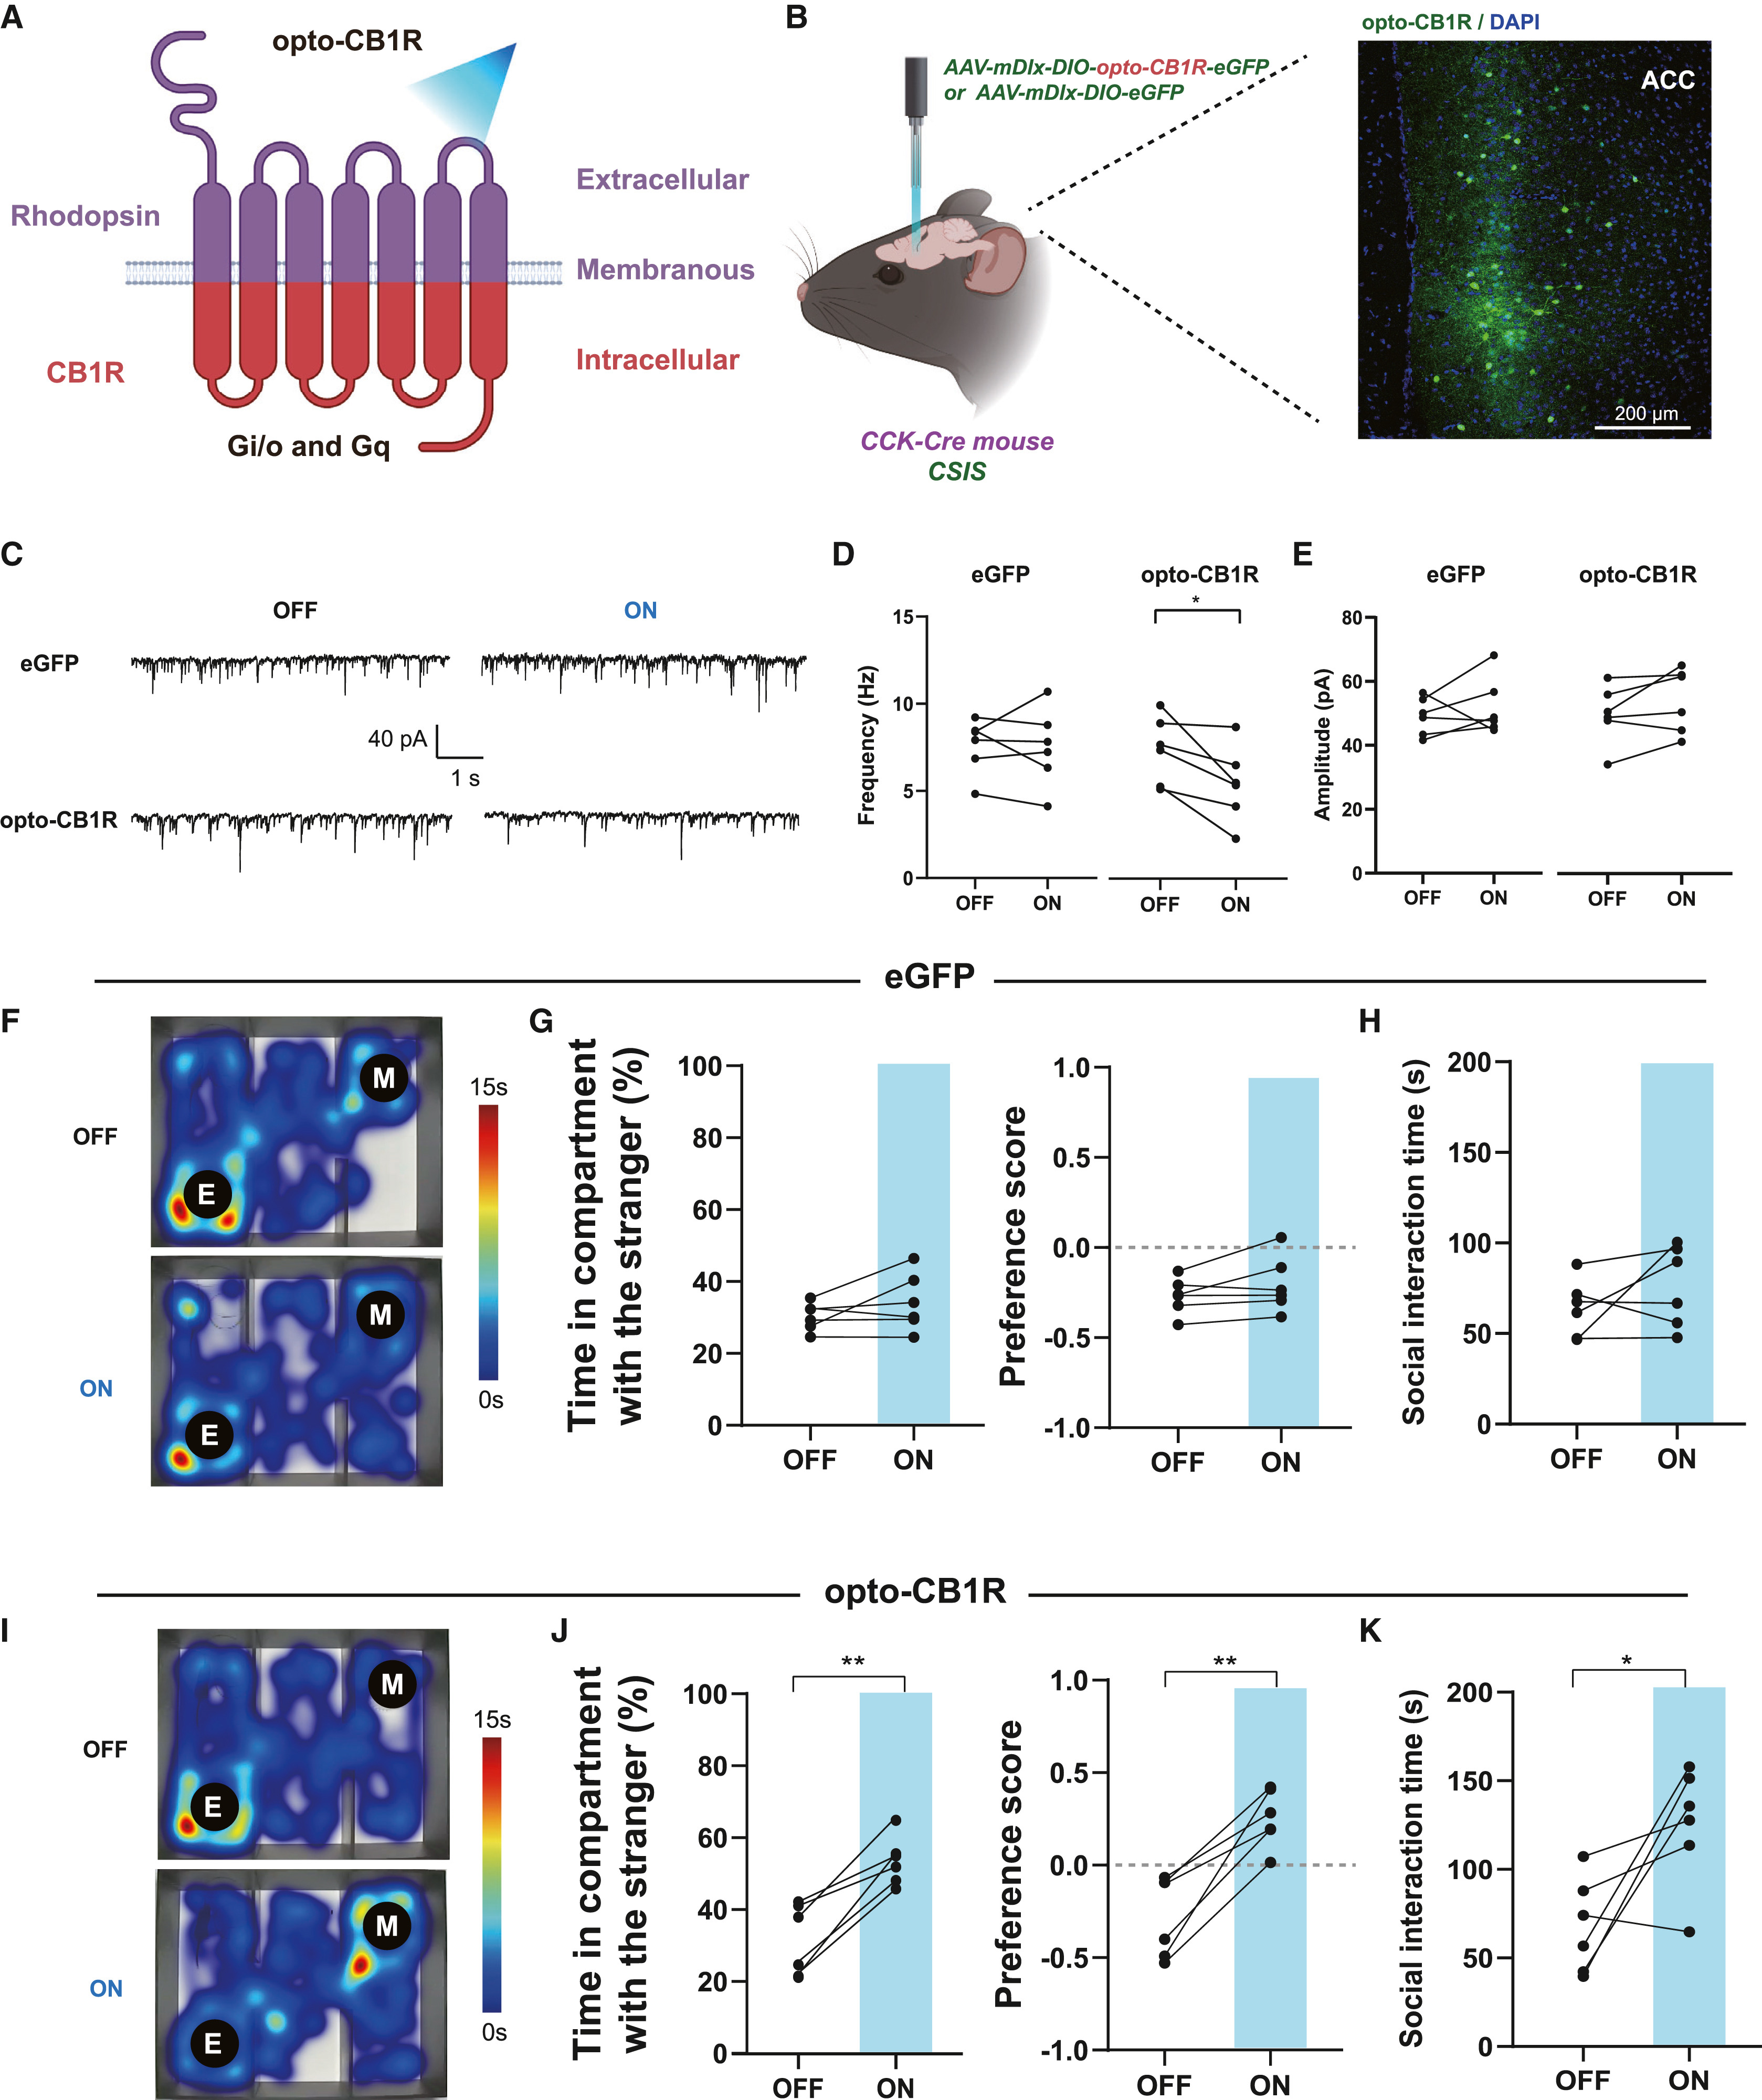
为了在时间与细胞类型两个维度上精准恢复ACC区CCK+中间神经元的CB1R胞内信号,作者构建了将视紫红质(rhodopsin)胞内环及C端替换为人类CB1R对应结构域的光敏嵌合受体病毒(AAV-mDlx-DIO-opto-CB1R-eGFP),并将其注射到CSIS组CCK-Cre小鼠的双侧ACC中。脑片全细胞记录证实,给予473 nm蓝光脉冲(20 Hz)激活opto-CB1R,可显著压低CSIS小鼠ACC锥体神经元异常升高的sIPSC频率(幅度不变)。
在自由活动CSIS小鼠中,通过双侧ACC植入的光纤给予473 nm蓝光刺激激活CCK+中间神经元上的opto-CB1R,不仅显著延长了小鼠在三箱社交测试中探索陌生同类的停留时间、提高了社交偏好指数,还显著恢复了幼鼠社交互动测试中的主动探索时长,而不改变运动速度与总路程。
来源: et al. · Neuron · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗
系统给药或ACC局部微量注射CB1R激动剂及正向变构调节剂恢复突触稳态与社交行为
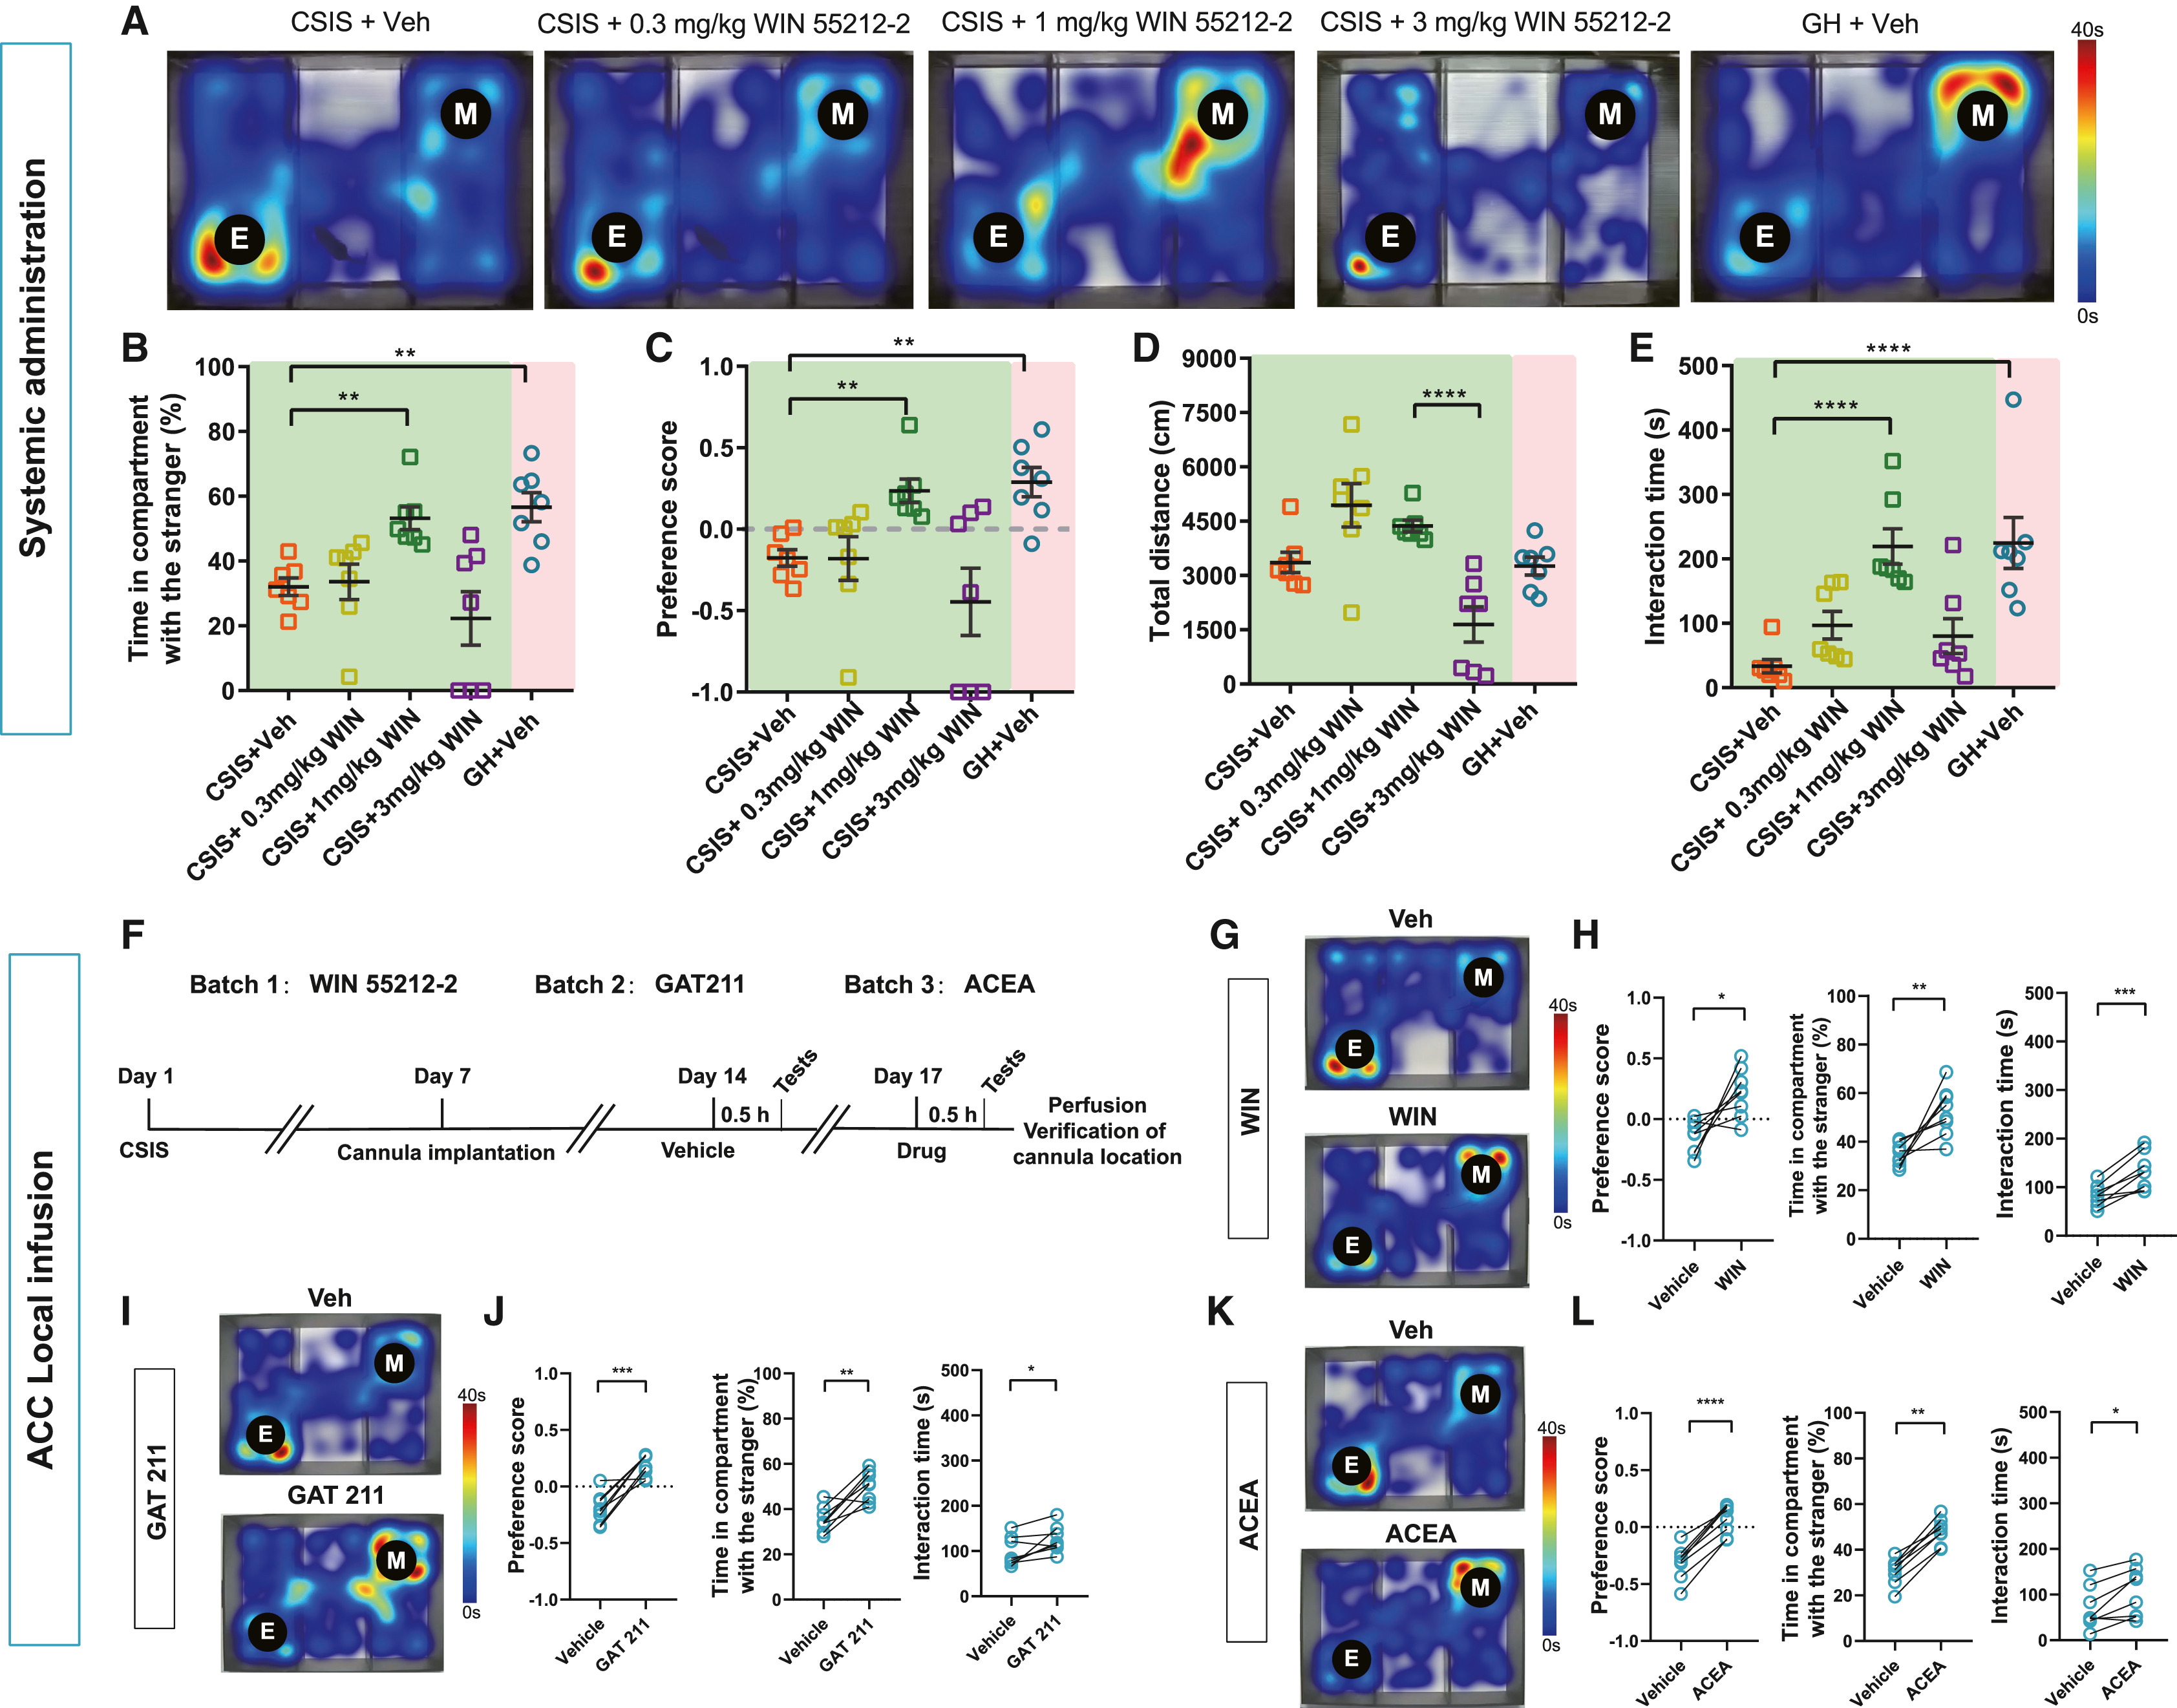
最后,研究团队评估了靶向CB1R的药理学干预策略对CSIS社交障碍的治疗潜力。首先,在系统给药剂量梯度实验中,腹腔注射中等剂量WIN 55,212-2(1 mg/kg)可在不抑制运动皮层兴奋性神经元钙活动(rAAV-CaMKIIα-jRGECO1a在体光纤记录,561 nm/410 nm双色采集)及自主运动能力的前提下,显著降低CSIS小鼠ACC区CCK+轴突钙事件频率与锥体神经元sIPSC频率,并恢复三箱社交偏好与幼鼠社交互动(而0.3 mg/kg剂量不足以改善行为,3 mg/kg高剂量则因抑制运动皮层钙活动而导致运动减少)。
为进一步避免全身给药对运动皮层等脑区的潜在副作用,作者在CSIS小鼠双侧ACC植入套管,分别局部微量注射非选择性CB1R激动剂WIN 55,212-2(1 μg/侧)、CB1R正向变构调节剂GAT211(10 μg/侧)或高选择性CB1R激动剂ACEA(0.73 μg/侧)。脑片电生理与行为学测试显示,这三种靶向ACC的CB1R增强药物均能显著降低CCK+中间神经元的量子化aIPSC频率,并一致恢复CSIS小鼠在三箱测试与幼鼠互动测试中的社交行为表现。
来源: et al. · Neuron · Original figure reproduced for academic literature review under fair scholarly commentary; copyright remains with the authors/publisher.
查看原图与英文图注 ↗