清除小胶质细胞之外,PLX5622为何还会改变麻醉与成瘾反应?
小鼠研究发现,常用工具药PLX5622除作用于脑内小胶质细胞外,还能激活肝脏组成型雄烷受体并加速多种外源性药物的代谢清除。
集落刺激因子1受体(CSF1R)抑制剂PLX5622及PLX3397是神经科学领域应用最广泛的药理学工具,常被混入饲料以清除中枢神经系统内的小胶质细胞,进而评估小胶质细胞在睡眠、全身麻醉、药物成瘾及神经退行性疾病中的功能。然而,当研究者观察到PLX5622处理改变动物对全身麻醉药或成瘾性药物的行为反应时,往往将其直接归因于“脑内小胶质细胞缺失”,却忽略了这类口服小分子在外周代谢器官中的潜在脱靶效应。 2026年2月23日,浙江大学医学院高志华、段树民、叶存奇团队与侯廷军、马欢及澳大利亚昆士兰大学David A. Hume等合作者在《Neuron》发表题为“More than microglial depletion: PLX5622 activates the hepatic constitutive androstane receptor to alter anesthesia and addiction”的研究论文。该研究系统对比了药理学PLX5622喂养与多种遗传学小胶质细胞清除模型,揭示PLX5622通过直接结合并激活肝脏组成型雄烷受体(CAR),将肝脏细胞色素P450酶Cyp2b10表达诱导逾7,000倍,从而大幅加速注射类全身麻醉药、酒精及尼古丁的肝脏代谢清除,为重新审视CSF1R抑制剂在神经药理学研究中的实验结论敲响了警钟。
CSF1R抑制剂PLX5622除清除脑内小胶质细胞外,还能作为配体直接结合并激活肝脏组成型雄烷受体(CAR),强烈诱导肝脏I/II/III相药物代谢基因(尤其是Cyp2b10)表达,从而独立于小胶质细胞加速戊巴比妥、氯胺酮及尼古丁的体内清除并改变麻醉苏醒与成瘾戒断行为。
阅读目录 · 5个部分
PLX5622缩短注射麻醉苏醒时间但对吸入麻醉与遗传学清胶质模型无效
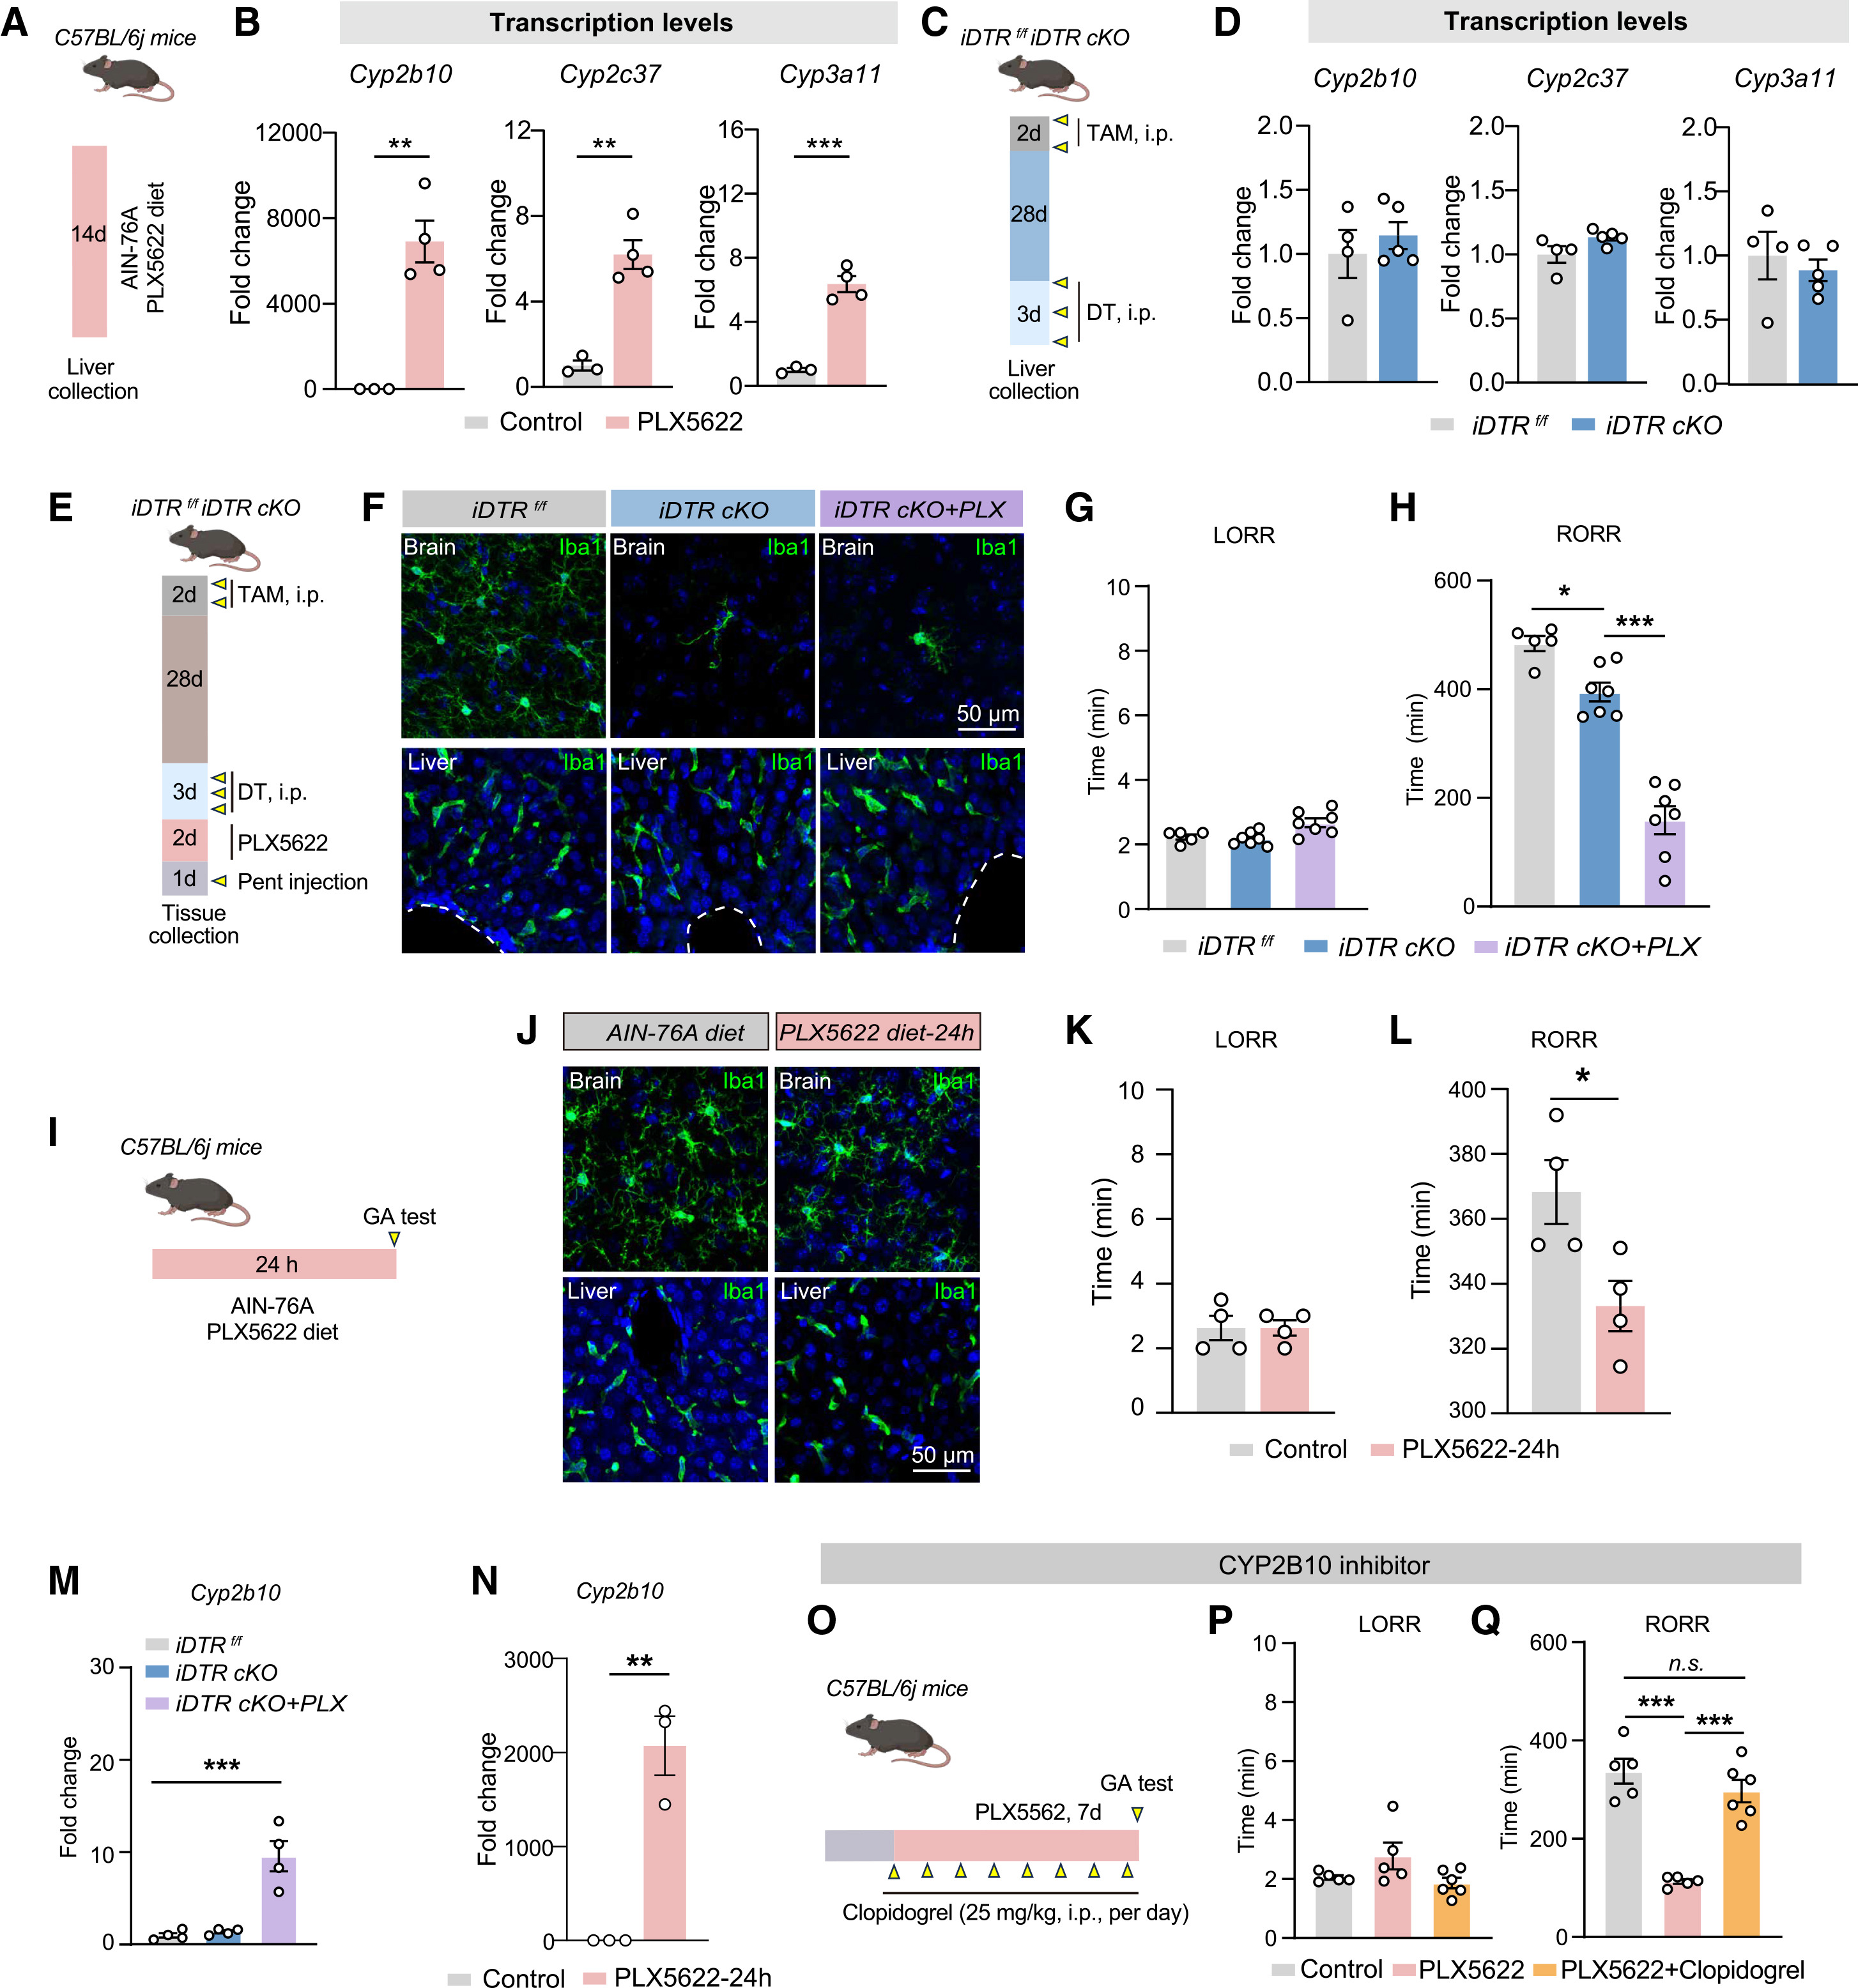
研究团队首先系统对比了PLX5622喂养对注射类与吸入性全身麻醉药的影响。在戊巴比妥钠、氯胺酮、异丙酚及右美托咪定等注射麻醉模型中,PLX5622处理显著缩短了雌雄小鼠恢复翻正反射(RORR,即麻醉苏醒)的时间;然而,在两种不依赖CSF1R抑制剂的遗传学小胶质细胞清除模型(Cx3cr1CreER/+::iDTRfl/fl给予白喉毒素DT,以及Cx3cr1CreER/+::Csf1rfl/fl条件性敲除)中,尽管脑内小胶质细胞被高效清除,小鼠仅表现出轻微的戊巴比妥RORR变化(如iDTR cKO由484.2分钟略降至394.9分钟),远不足以解释PLX5622引起的剧烈缩短(进一步给予PLX5622后骤降至159.1分钟)。
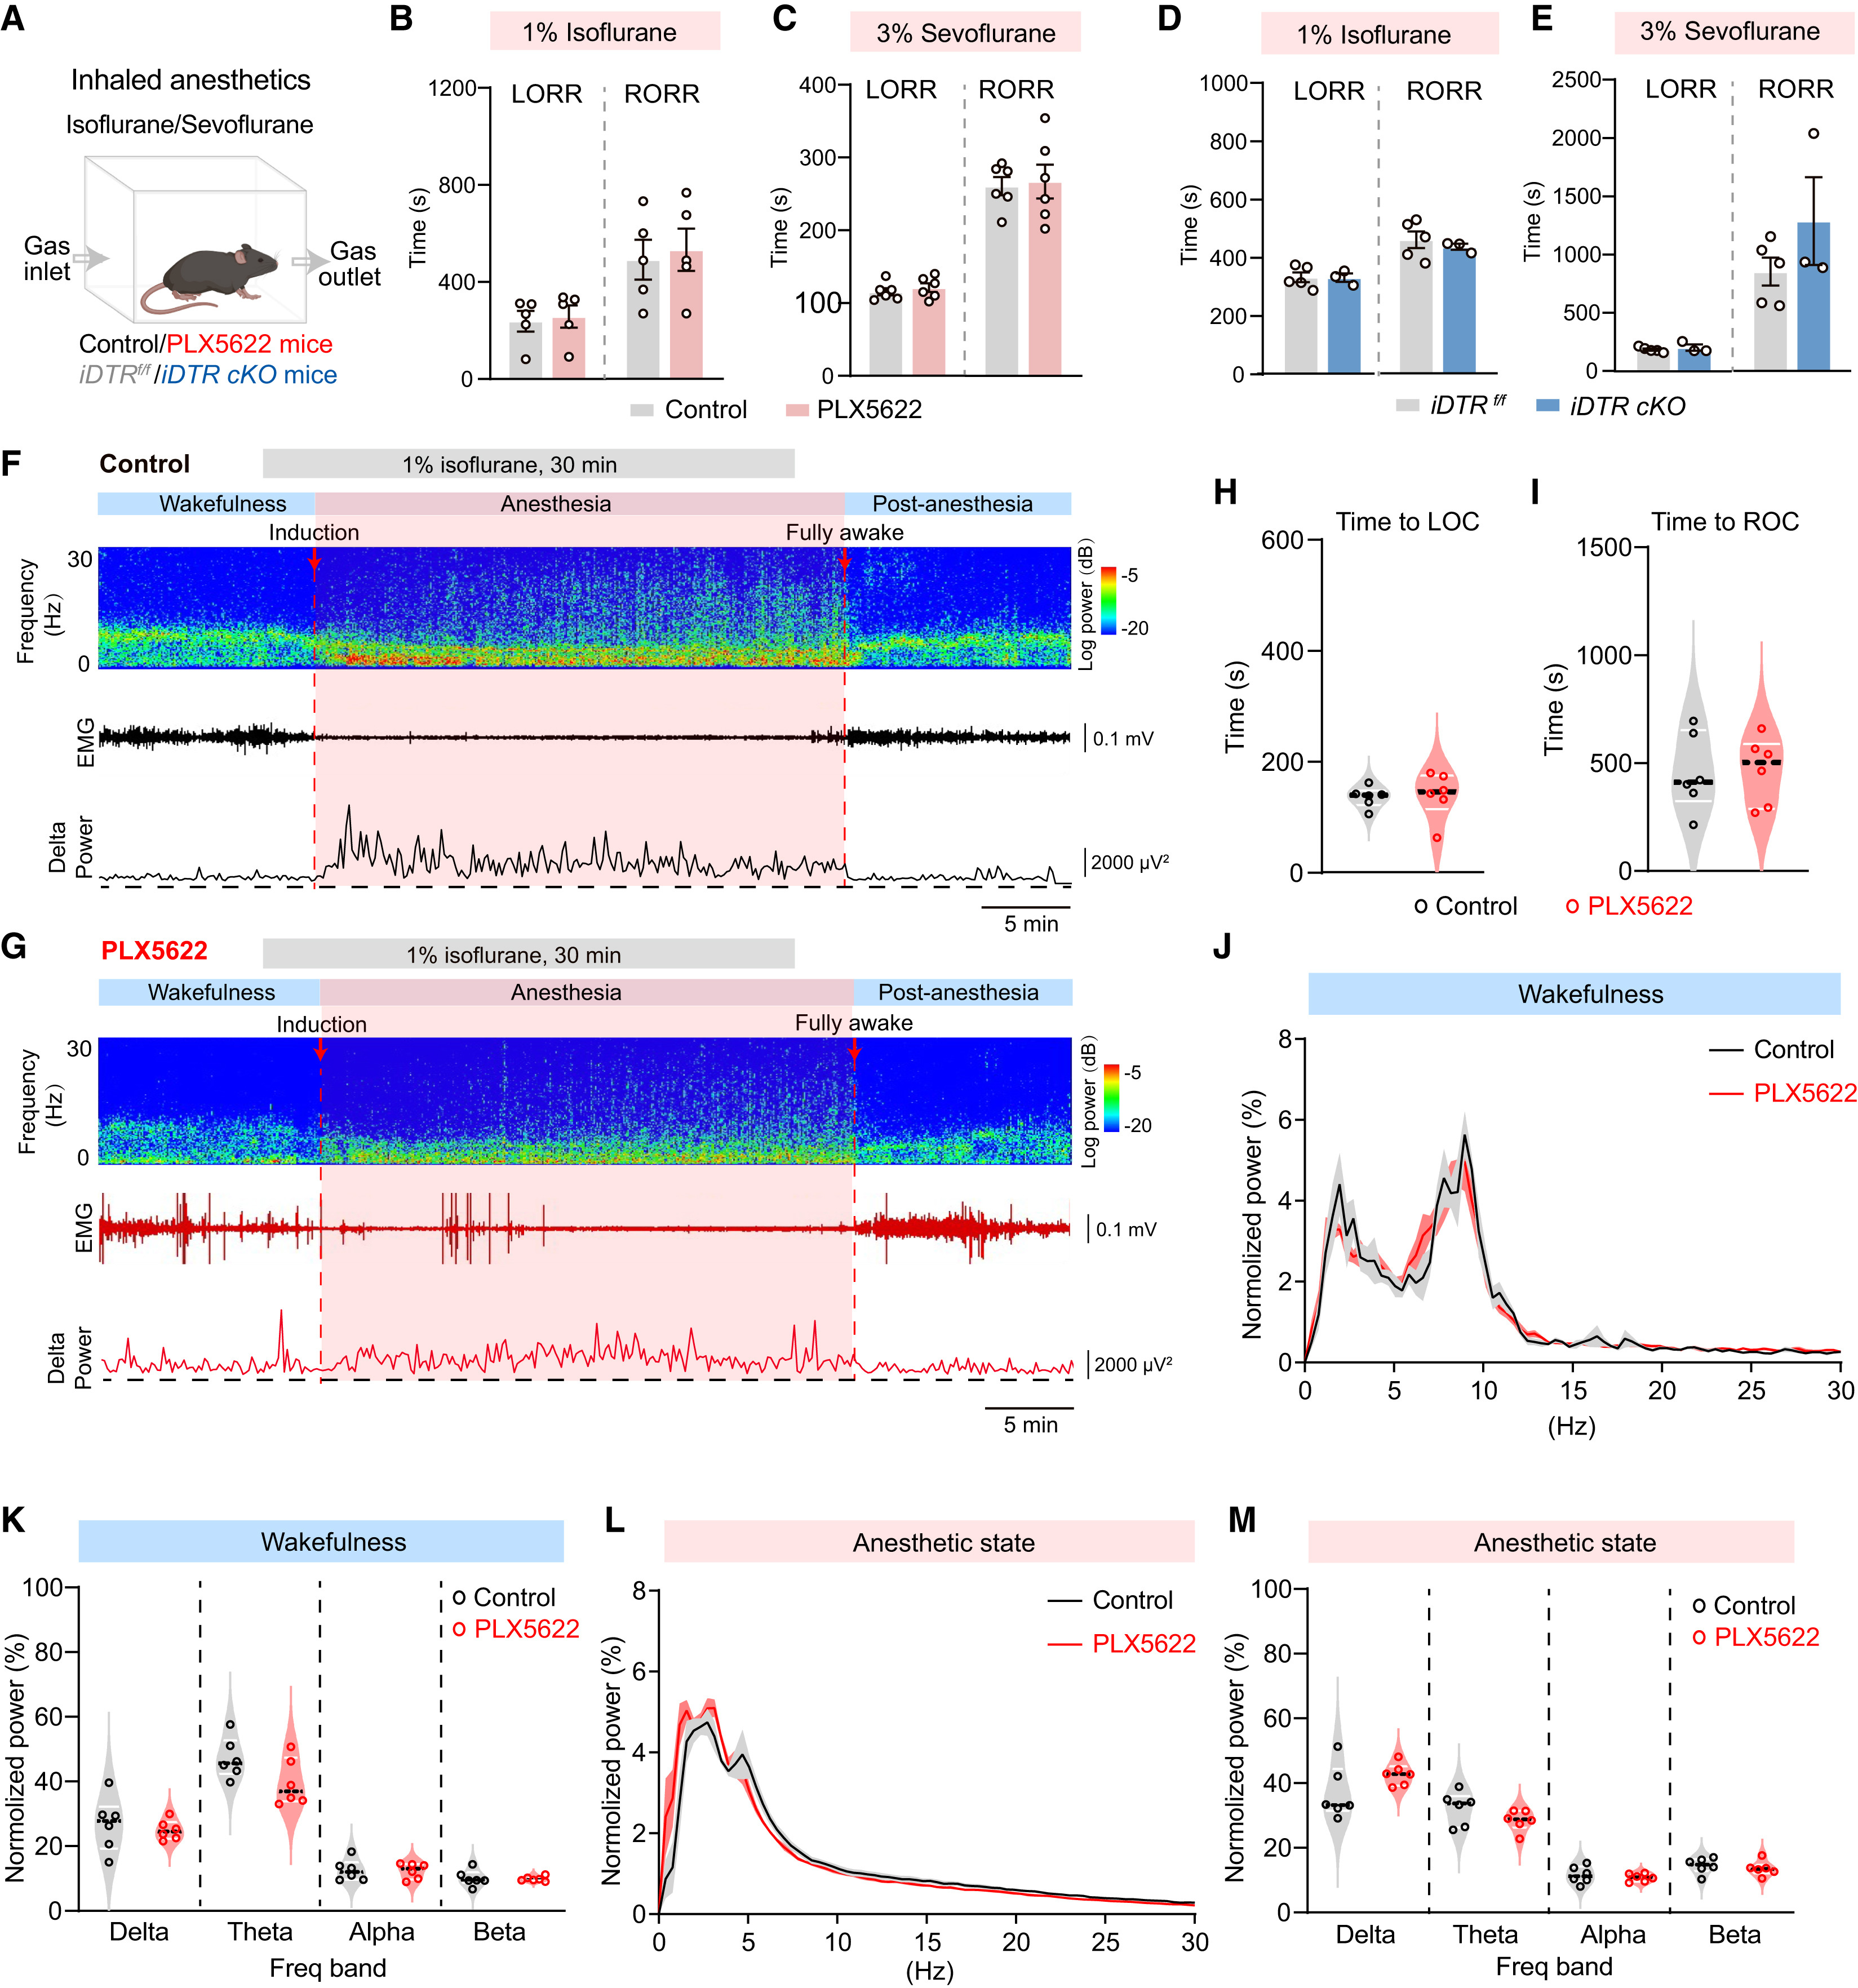
更具提示意义的是,当使用主要经肺部原形呼出、极少依赖肝脏代谢的吸入性麻醉药(1%异氟烷或3%七氟烷)时,PLX5622处理对翻正反射消失(LORR)、苏醒时间(RORR)及脑电δ波功率均无任何影响。在体光纤光度记录内侧前额叶皮层(mPFC)细胞外腺苷探针GRAB_Ado信号及全脑c-Fos染色进一步显示,PLX5622并未改变异氟烷或氯胺酮诱导的脑内腺苷动力学与神经元激活模式,提示PLX5622缩短注射麻醉时间并非源于中枢回路重塑。
来源:Kelei Cao et al. · Neuron · © Elsevier Inc.
查看原图与英文图注 ↗
质谱药代动力学揭示PLX5622独立于小胶质细胞加速肝脏麻醉药清除
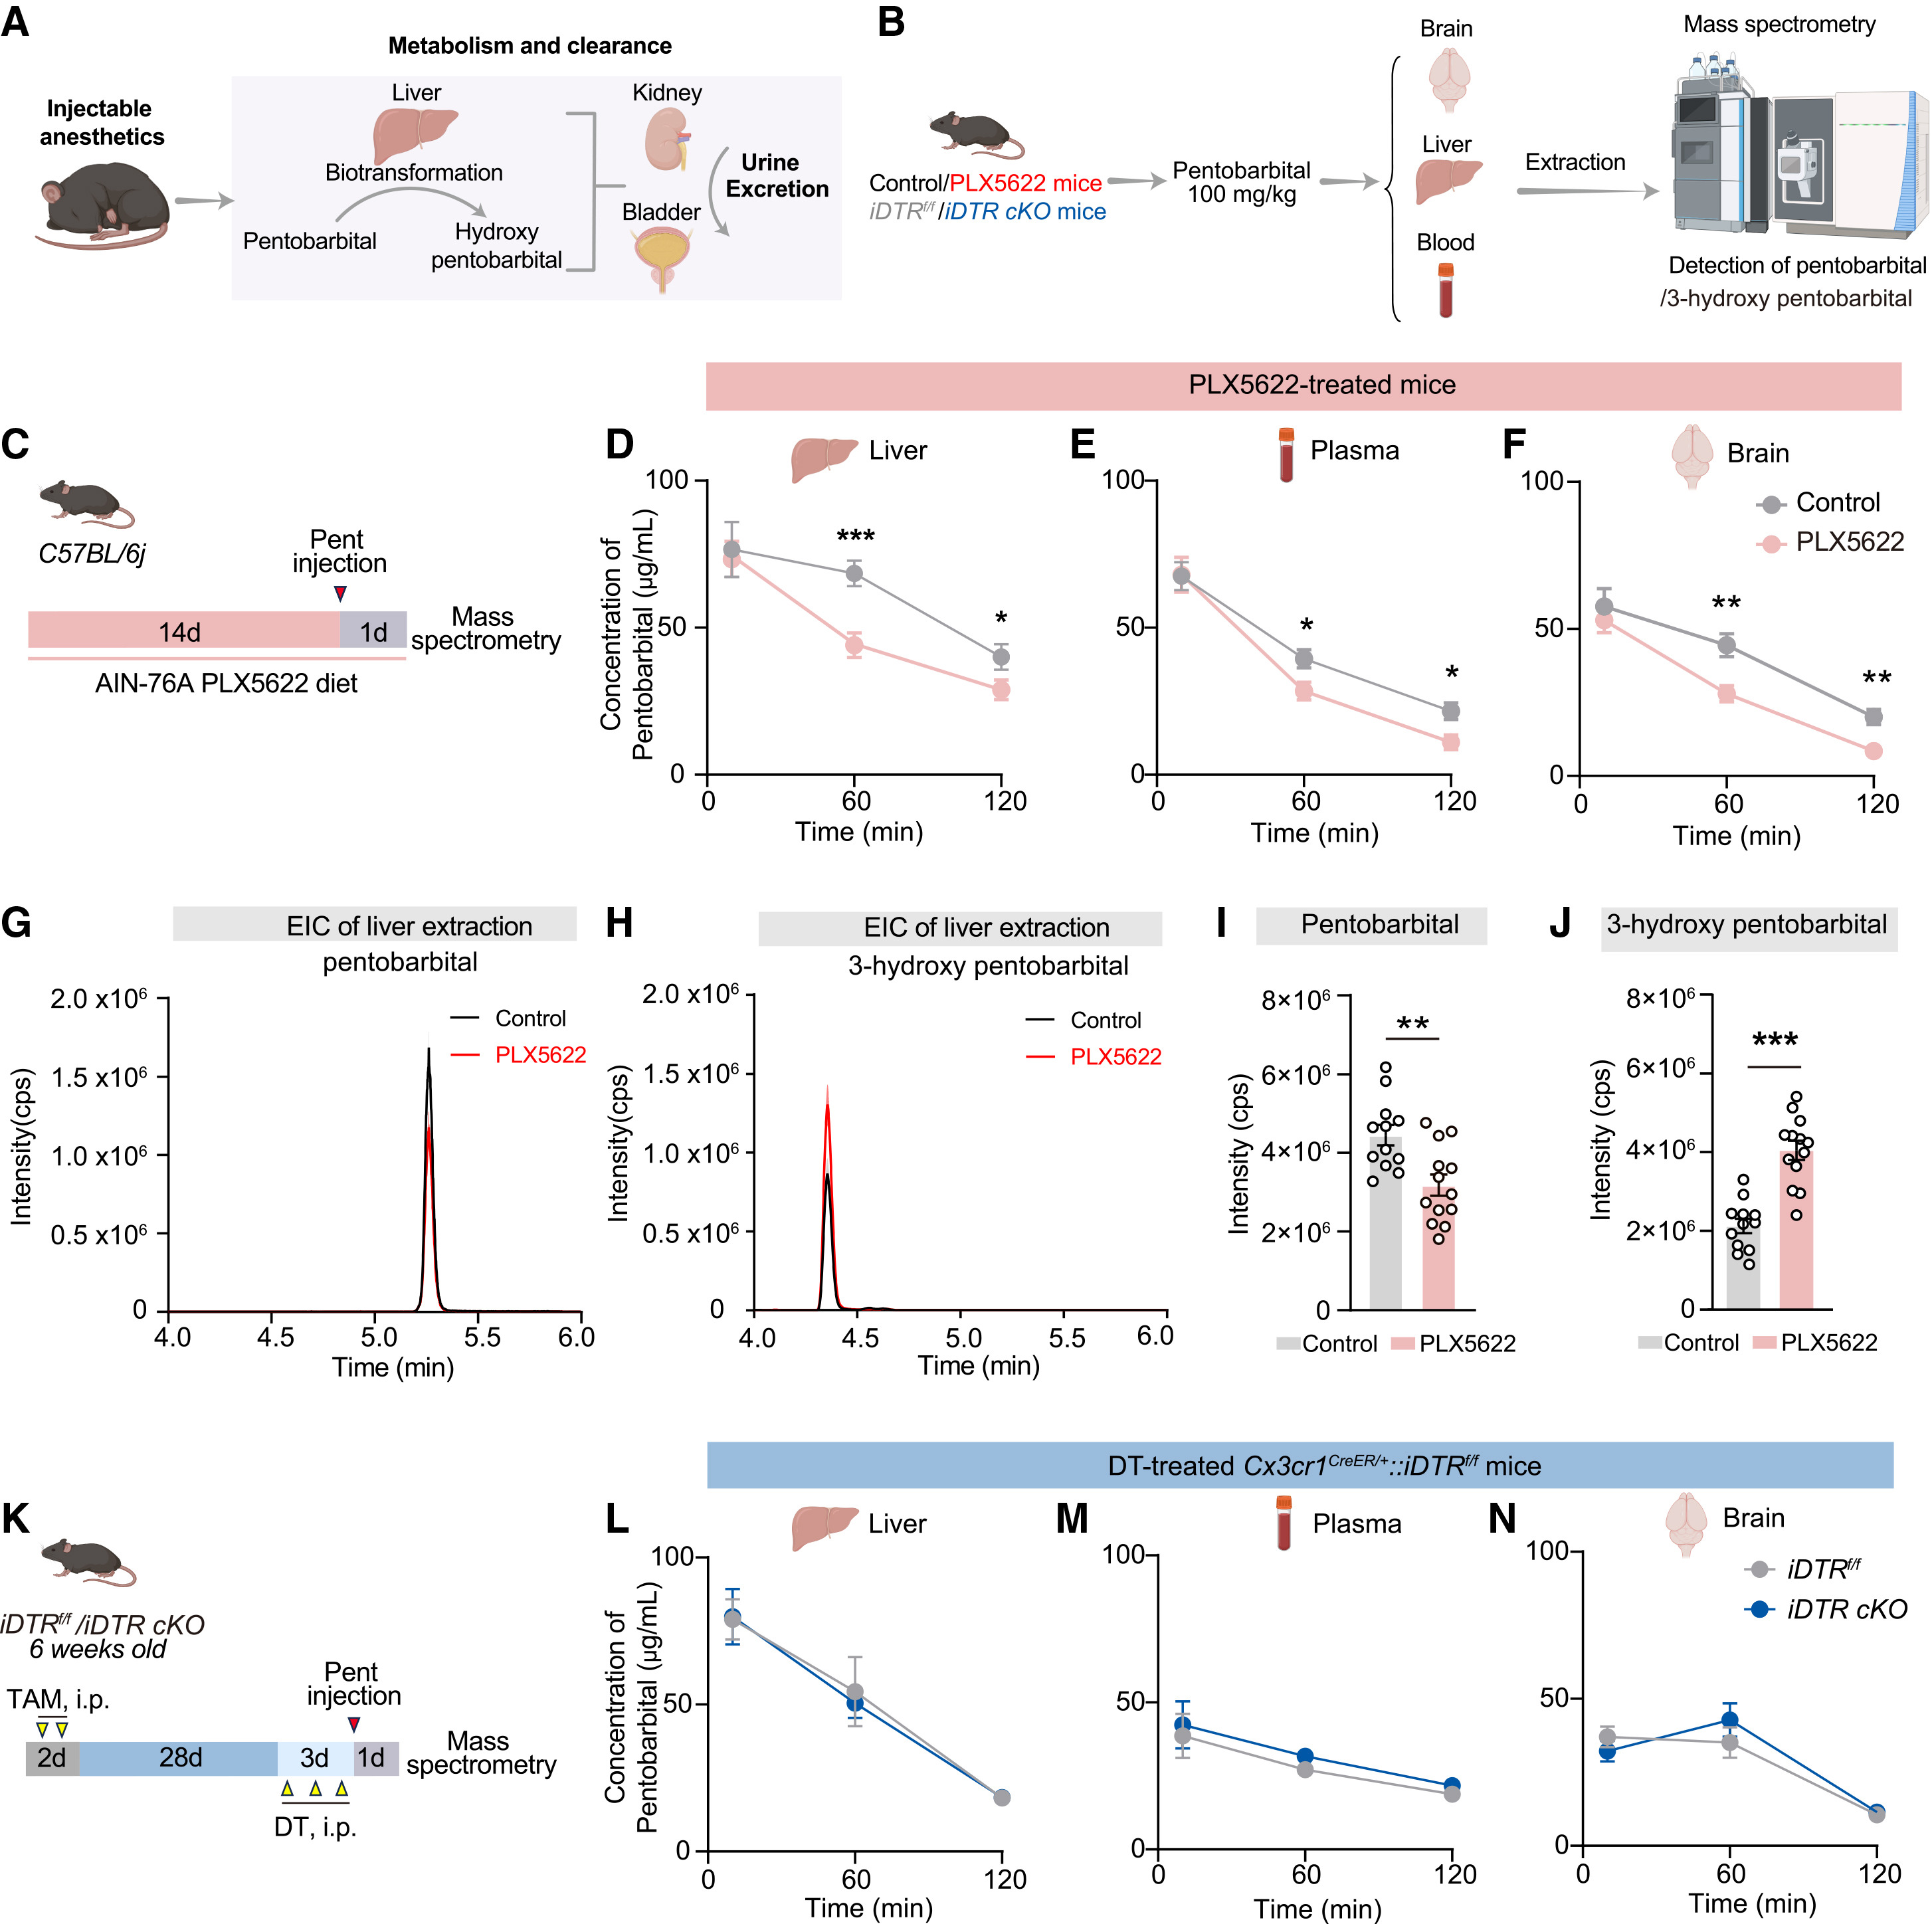
注射类麻醉药与吸入性麻醉药的核心差异在于前者高度依赖肝脏代谢灭活。为此,研究团队利用液相色谱-串联质谱(LC-MS/MS)测定了腹腔注射戊巴比妥钠后10、60及120分钟时小鼠肝脏、血浆和脑组织中的原形药物及代谢物浓度。结果显示,两组的初始药物吸收(10分钟)完全相同;但在注射后60和120分钟,PLX5622处理组小鼠肝脏、血浆和脑内的戊巴比妥浓度均急剧下降,而羟基化代谢产物3-羟基戊巴比妥(3-OH pentobarbital)显著升高。
与之形成鲜明对比的是,在白喉毒素(DT)诱导的Cx3cr1CreER/+::iDTRfl/fl遗传学小胶质细胞清除小鼠中,肝脏、血浆和脑内的戊巴比妥清除速率与对照组完全一致。这一药代动力学证据直接表明,PLX5622是通过加速外周肝脏对戊巴比妥的氧化代谢来促使脑内药物浓度提前跌破麻醉阈值,而非通过清除脑内小胶质细胞直接改变神经元对麻醉药的敏感性。
来源:Kelei Cao et al. · Neuron · © Elsevier Inc.
查看原图与英文图注 ↗
肝脏细胞色素P450酶Cyp2b10的急剧诱导驱动PLX5622的麻醉表型
在肝脏中,细胞色素P450(CYP)超家族负责绝大多数外源性药物的I相氧化代谢。定量PCR与蛋白质印迹分析揭示了一个惊人的现象:PLX5622喂养使小鼠肝脏中的Cyp2b10 mRNA表达水平暴增逾7,000倍,同时Cyp2c37、Cyp3a11等亚型也显著上调,而脑内的Cyp2b10表达则毫无变化。另一款常用CSF1R抑制剂PLX3397同样在肝脏中强烈诱导Cyp2b10表达并缩短戊巴比妥麻醉时间;但若通过脑室注射(i.c.v.)给予PLX5622仅清除脑内小胶质细胞而不暴露于肝脏,则既不诱导肝脏Cyp2b10,也不改变麻醉时长。
为了彻底剥离小胶质细胞与肝酶诱导的关系,研究团队开展了三项关键实验:第一,在预先通过遗传学手段(iDTR cKO)清除小胶质细胞的小鼠中给予PLX5622,依然能强烈诱导肝脏Cyp2b10并缩短麻醉时间;第二,仅给予PLX5622饲料24小时(此时脑内小胶质细胞数量尚未减少),肝脏Cyp2b10已上调约2,000倍并足以显著缩短戊巴比妥苏醒时间;第三,给予CYP2B10选择性抑制剂氯吡格雷(clopidogrel)或广谱CYP抑制剂1-氨基苯并三唑(ABT),可完全逆转PLX5622引起的麻醉缩短表型。
来源:Kelei Cao et al. · Neuron · © Elsevier Inc.
查看原图与英文图注 ↗
脑-肝双器官转录组揭示肝脏I、II、III相外源物代谢全景重编程
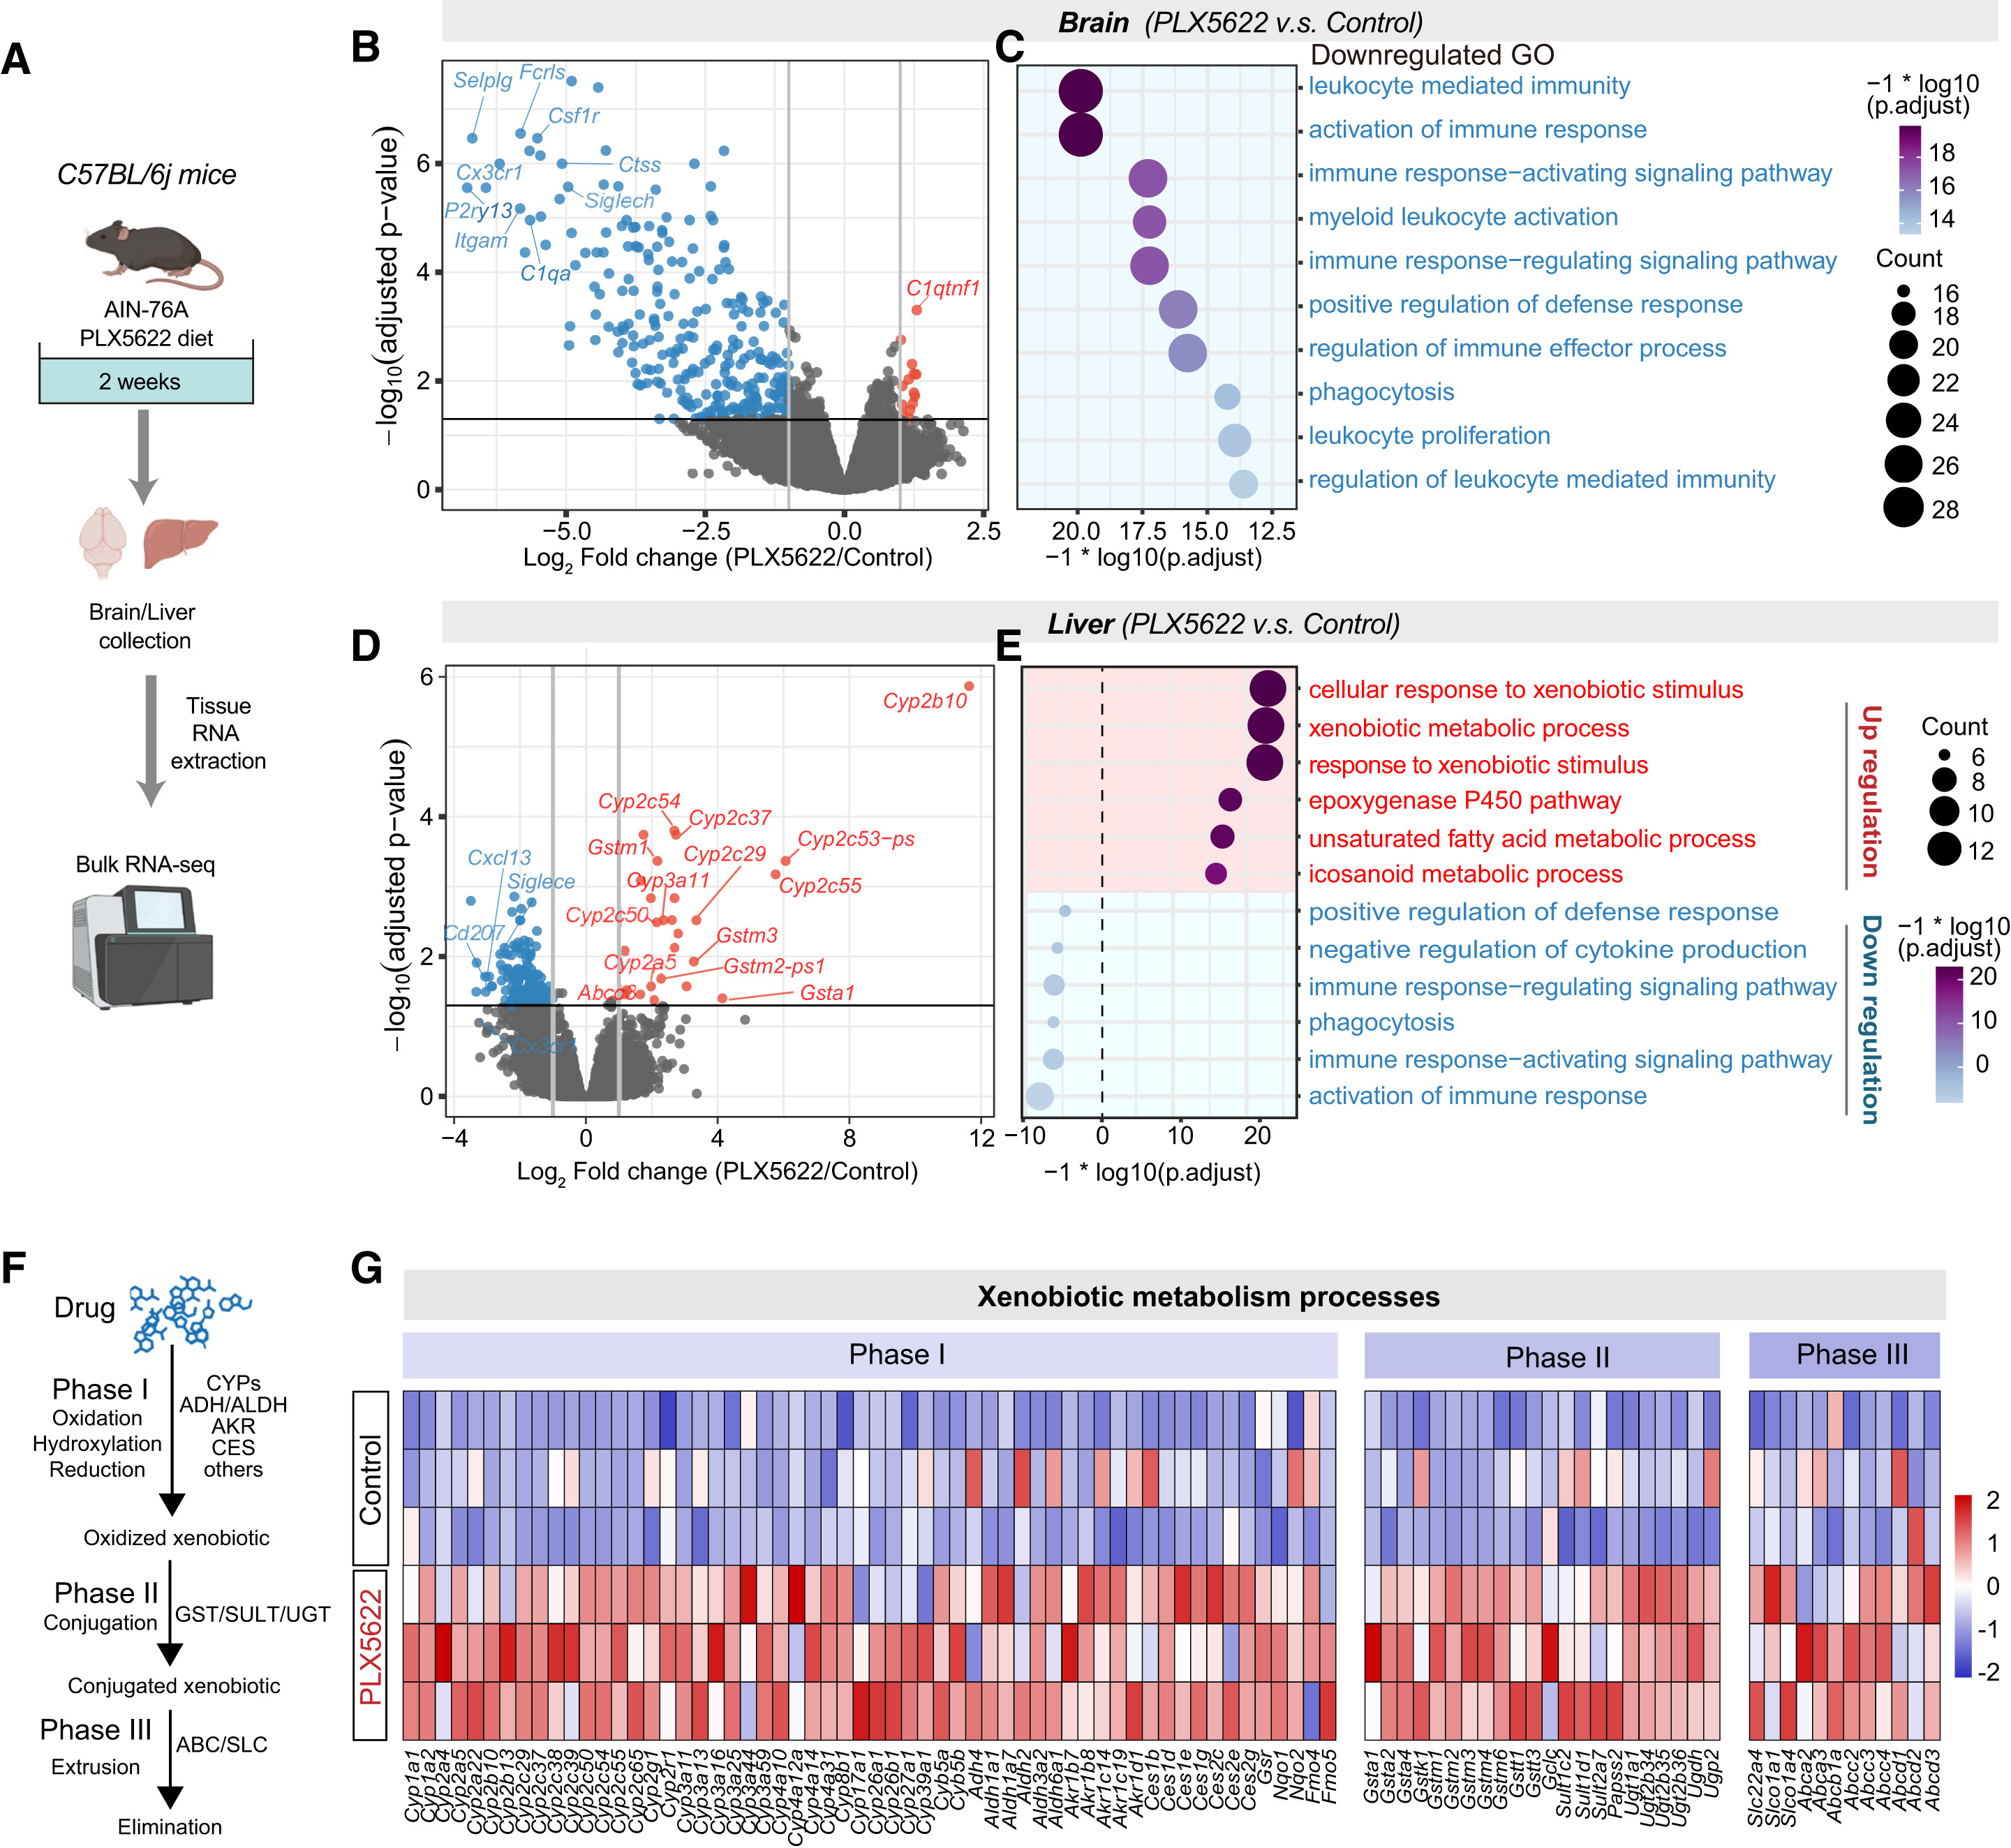
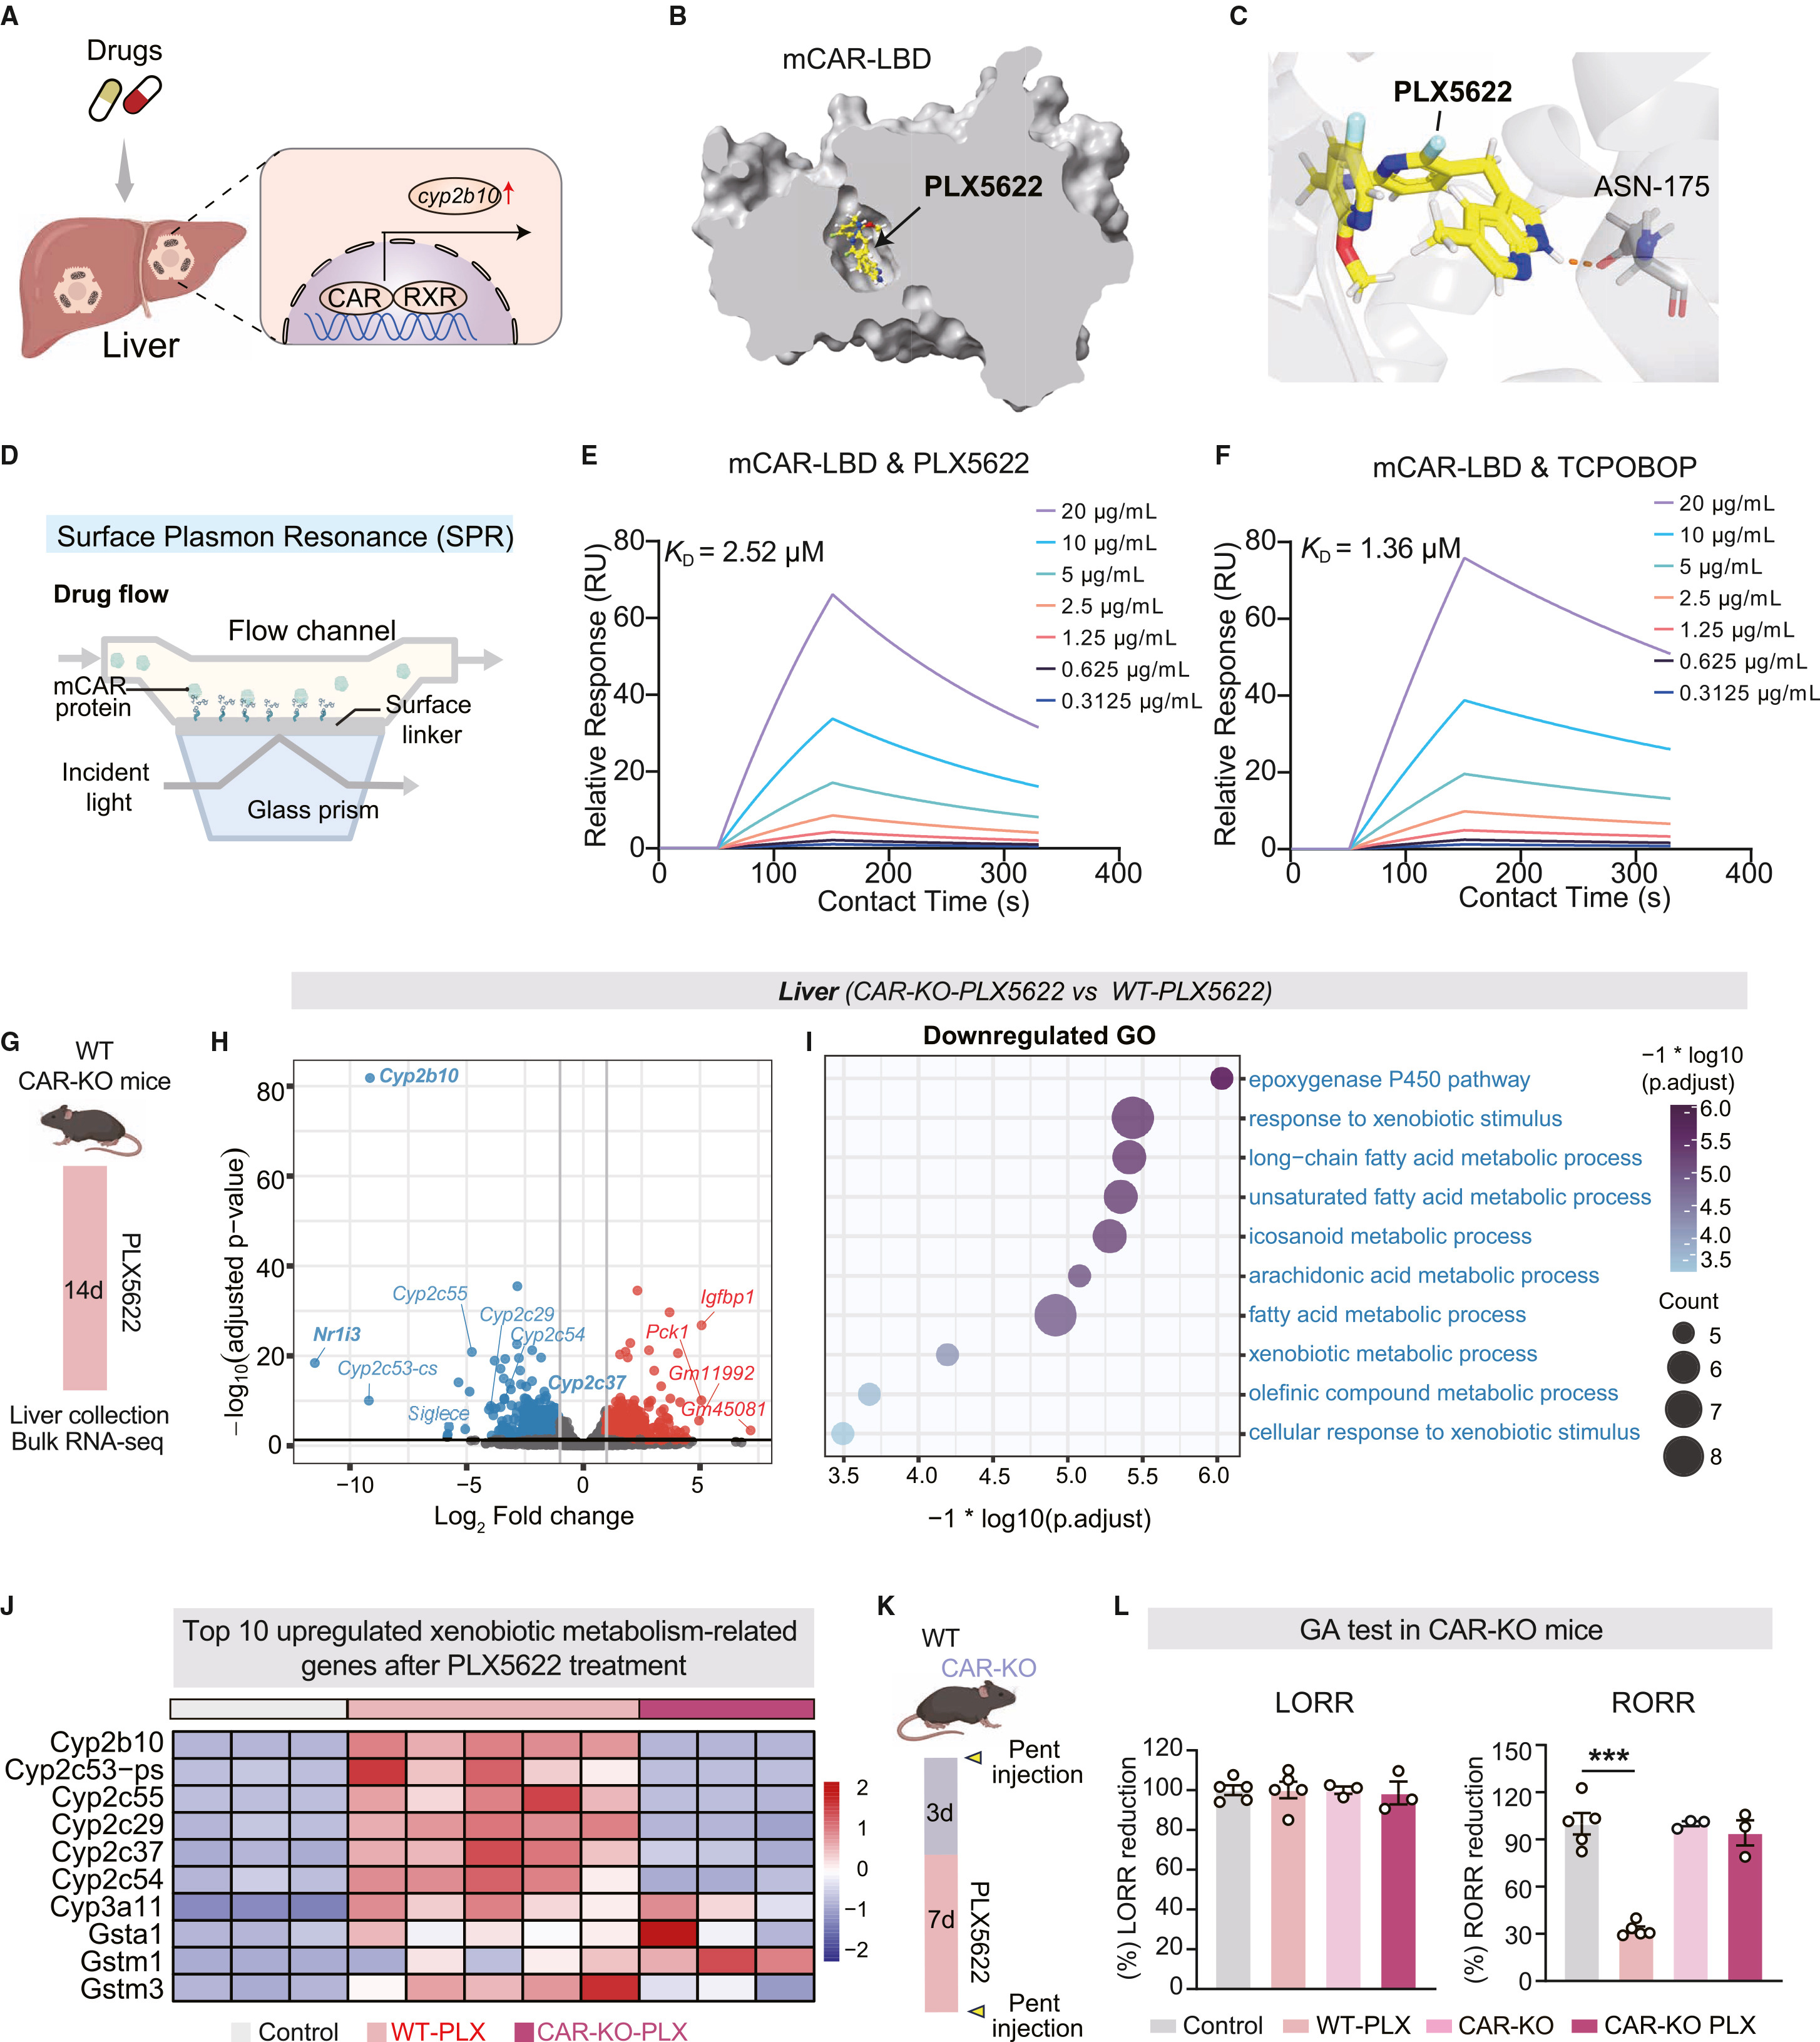
由于肝脏实质细胞(肝细胞)根本不表达Csf1r,且全身敲除Csf1r的大鼠或肝脏驻留巨噬细胞(Kupffer细胞)清除均不引起肝脏Cyp2b10上调,研究团队对PLX5622处理小鼠的大脑和肝脏进行了平行转录组测序(RNA-seq)。结果显示,大脑中下调的基因主要富集于小胶质细胞免疫相关通路;而肝脏中则有664个基因显著上调,且高度富集于外源性药物代谢、细胞色素P450及谷胱甘肽代谢通路。
具体而言,PLX5622在肝脏中协同激活了外源物解毒的全部三个阶段:包括I相氧化/羟基化/还原酶基因(Cyp2b10、Cyp2c家族、Cyp3a11、Aldh1a1、Ces2a等)、II相结合反应转移酶基因(谷胱甘肽S-转移酶Gsta/Gstm、磺基转移酶Sult、尿苷二磷酸葡萄糖醛酸转移酶Ugt)以及III相跨膜外排转运体基因(Abcc/Mrp家族、Abcb1a及Slc转运体)。这种典型的全谱系代谢酶诱导特征指向了肝脏核受体超家族中的外源物感应器。
来源:Kelei Cao et al. · Neuron · © Elsevier Inc.
查看原图与英文图注 ↗
PLX5622直接结合肝脏CAR受体改变多种药物清除与尼古丁戒断行为
在调控肝脏Cyp2b10的核受体中,组成型雄烷受体(CAR,由Nr1i3编码)处于核心地位。分子对接模拟显示,PLX5622可嵌入小鼠CAR配体结合域(mCAR-LBD)疏水口袋,并与ASN-175残基形成氢键;表面等离子体共振(SPR)实验进一步证实PLX5622与重组mCAR-LBD蛋白存在直接高亲和力结合,解离常数KD为2.52 μM,与经典CAR激动剂TCPOBOP(KD = 1.36 μM)处于同一数量级,且可驱动CAR向肝细胞核内转位。在全身CAR基因敲除(CAR-KO)或肝细胞特异性CAR敲除小鼠中,PLX5622对肝脏Cyp2b10及GST酶系的诱导作用被完全消除,其缩短戊巴比妥麻醉苏醒时间的效应也随之彻底消失。
更重要的是,这一肝脏脱靶效应广泛干扰了其他神经药理学模型的解读。研究发现,PLX5622处理显著加速了抗HIV药物依非韦伦(efavirenz)、乙醇(酒精)以及成瘾物质尼古丁向可替宁的肝脏代谢转化。在慢性尼古丁暴露诱发的戒断模型中,PLX5622喂养显著缓解了小鼠在旷场、明暗箱和高架十字迷宫中的尼古丁戒断焦虑行为;然而,这种原本极易被归因于“小胶质细胞清除改善成瘾戒断”的表型,在遗传学小胶质细胞清除(Csf1r cKO)小鼠中完全不存在。该研究提示,凡涉及口服或全身给予小分子药物的神经行为学实验,若使用PLX5622等CSF1R抑制剂,必须严格排查肝脏CAR激活带来的药代动力学混杂。
来源:Kelei Cao et al. · Neuron · © Elsevier Inc.
查看原图与英文图注 ↗